


電子バッチ記録 EBR 導入で何を変えるのか
紙のバッチ製造記録(BMR)は、1バッチで数十ページになることがあります。製造が記録を揃えてQAに渡し、QAが全ページを確認してから出荷判定に進みます。その間に記入漏れや転記ミスが見つかると、製造に差し戻して再確認と再署名をします。秤量値や工程内管理(IPC)の値が限度を外れていたことが、レビューの段階で初めて分かることもあります。監査では、記録を誰がいつ書き、誰がいつ直したのかを説明するよう求められます。
本記事は、タイのGMP工場で電子バッチ記録 EBR 導入を検討する方に向けて、設計の考え方とRFP、FAT/SATの受入基準を整理します。対象は医薬品と原薬、化粧品、健康食品とサプリメント、特殊化学品、食品のバッチ製造です。
先に結論を書きます。本記事では、電子バッチ記録(EBR)の導入は「紙の記録をタブレットやPDFに置き換えること」ではないと考えます。次の5つを一体で設計するものだと考えます。
- 承認済みのマスターバッチレコード(MBR)から、1バッチごとの実行記録を生成する
- 秤量値とIPC値を機器から直接取り込み、その場で限度チェックをする
- 限度外、手順外、遅延などの例外を自動で抽出し、逸脱の記録に結び付ける
- 電子署名と監査証跡で「誰が、いつ、何を、なぜ」を残す
- QAが例外を中心にレビューして出荷判定し、その結果をERPやLIMSのロット状態に反映する
あらかじめお断りしておきます。本記事は特定の製品の推奨やランキングではありません。後半の費用試算は、この記事のための仮の数字です。また、EBRは規制上の義務ではありません。紙の記録でも規則の要件は満たせます。電子化する場合には、電子記録として満たすべき要件が加わります。
なお、バッチ工場の生産管理システム全体の要件定義は、生産管理システム 化学|バッチ工場の要件定義と90日導入 で扱っています。本記事はバッチ記録の部分に絞ります。
なぜ今、タイのGMP工場でバッチ記録の電子化を検討するのか
背景を短く整理します。数字はすべて出典の年と基準のまま書きます。読者の工場にそのまま当てはまる数字ではありません。
Krungsri Research の「Industry Outlook 2026-2028: Pharmaceuticals」(2026年6月26日公表)によると、2024年にタイで国内生産された医薬品のおよそ88.4%が国内で消費され、11.6%が輸出されました(OIE と Krungsri Research の集計)。同レポートは、タイに約144のGMP認証医薬品工場があり、原薬(API)を製造できるのはそのうち9社だという記述を、2026年4月の政府製薬機構(GPO)の発言(Bangkok Biz News 報道)などから引用しています。
同レポートは民間メーカーの課題として、タイのPIC/S加盟に伴うPIC/S GMP基準への対応と、それによる運営コストの増加を挙げています。あわせて、MES、e-Batch Records、医薬品のトレーサビリティといったデジタル製造の仕組みの導入にも触れています。投資面では、2025年1〜9月にBOIが承認した医薬品バリューチェーンの案件は14件、合計 THB 2.68 bn で、2024年同期の THB 1.87 bn から43.4%増えたと記しています。
規制の動きもあります。PIC/S の加盟国一覧では、タイ(タイFDA)の加盟は2016年8月です。PIC/S のGMPガイドは改訂版 PE 009-18 が2026年9月24日に発効しました。ただし、これはPIC/Sのガイドです。タイの国内法令にどう反映されるかは、本記事では確認していません。
EUでは、GMPの Chapter 4 と Annex 11 の改訂ドラフトが2025年7月7日に公表され、意見募集は2025年10月7日に締め切られました。本記事執筆時点で、改訂版は発効していません。現行は2011年版の Annex 11 です。
タイ国内の事例として、Körber 社の発表(2022年5月12日)によると、GPO は2015年にタイで最初に同社の PAS-X MES を導入し、2022年にバージョン3へ移行しました。
電子バッチ記録(EBR)とは何か:MBR、BMR、電子帳票、MESとの違い
電子バッチ記録(EBR)とは何かを、記録の関係から整理します。
米国の 21 CFR 211.186 は、製品ごと、バッチサイズごとにマスター製造管理記録を作ることを求めています。この記録は1人が作成して署名し、別の1人が独立に確認して署名します。本記事ではこれをマスターバッチレコード(MBR)と呼びます。
一方、21 CFR 211.188 は、バッチごとにバッチ製造管理記録を作ることを求めています。その (a) は「適切なマスター記録の正確な複製」で、正確さを確認し、日付と署名を付けたものです。(b) はその上に重ねる実行の記録です。つまり、バッチ製造記録(BMR)は「承認済みのMBRの複製」と「実行した結果」の2層でできています。EBRはこの2層を電子的に扱う仕組みです。
なお、21 CFR Part 11 と Part 211 は米国の規則です。米国向けに製品を出す工場や、米国規則を社内標準にしている工場に関係します。EU GMP、PIC/S のガイド、タイの告示とは別の規則として読む必要があります。
バッチ制御の規格としては ISA-88 があり、国際規格では IEC 61512-1 です。IEC の webstore によると、この規格はレシピの手順要素と設備の手順要素を分けて扱うモデルと用語を定めるものです。2026年2月20日に第2版の IEC 61512-1:2026 が発行され、1997年の初版を置き換えました。バッチ記録に残す項目を定めるのは前述の 21 CFR 211.188 や EU GMP Chapter 4 であり、ISA-88 とは役割が異なります。
電子帳票とEBRの違い
電子帳票は、紙のフォームを画面に置き換えるものです。入力欄の必須化や選択肢の制限はできます。一方、EBRは手順の実行そのものを制御し、記録と一体にします。前の工程が終わらないと次の工程に進めない、限度外の値が入ると例外として扱われる、といった動きです。帳票の電子化の一般論は 電子帳票システム導入ガイド2026 を参照してください。
EBRとMESの違い
EBRは、MESの一機能として提供される場合と、単体の製品として提供される場合があります。どちらが優れているということはありません。既にMESがあるか、ERPとの役割分担をどうするか、対象工程の範囲で選び方が変わります。MESの選定手順は タイ MES選定ガイド2026 で扱っています。
Part 11 の用語
21 CFR 11.3 は、電子記録を「コンピュータシステムで作成、変更、保守、保管、取り出し、配布される、デジタル形式の情報表現」と定義しています。電子署名は「個人が実行、採用、許可した記号の組み合わせで、手書き署名と法的に同等のもの」です。クローズドシステムは「記録内容に責任を持つ人がシステムへのアクセスを管理している環境」です。工場内のEBRは、多くの場合このクローズドシステムとして設計されます。
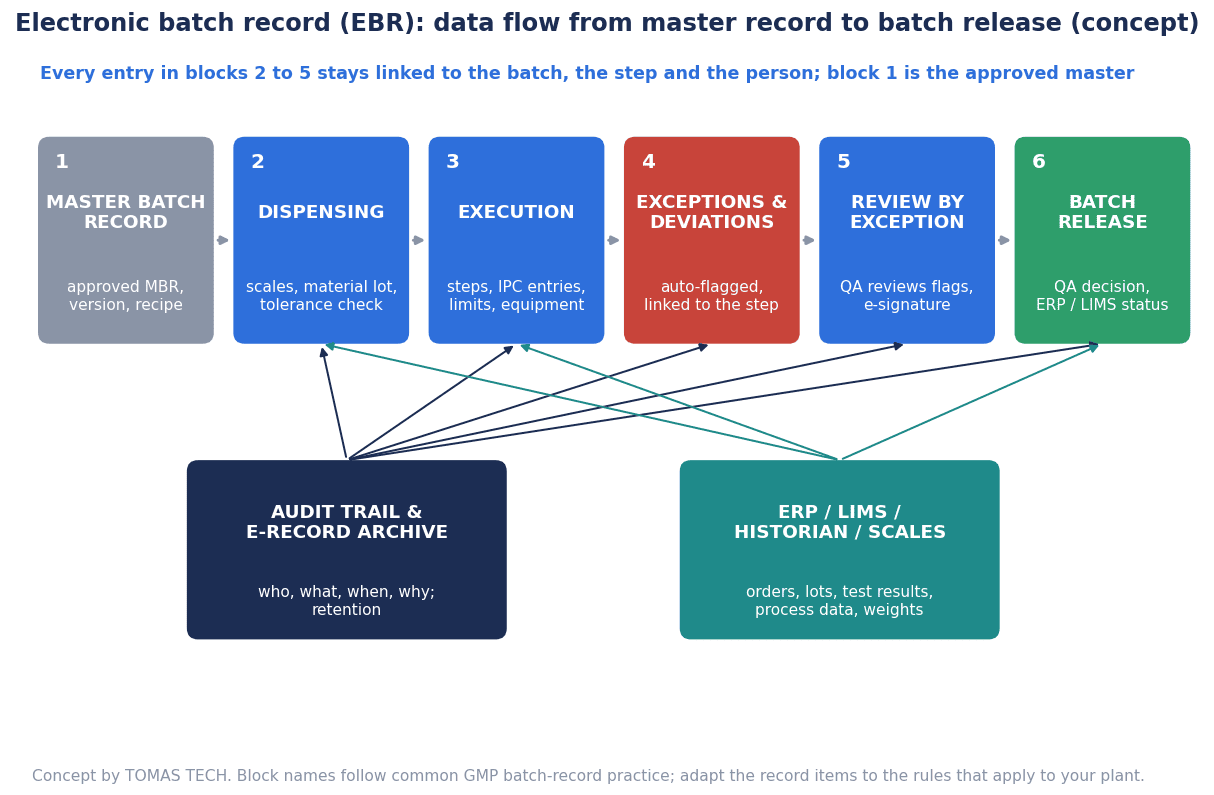
図1 EBRの構成。1 MASTER BATCH RECORD(承認済みMBR、版、レシピ)、2 DISPENSING(はかり、原料ロット、許容差の確認)、3 EXECUTION(手順、IPC入力、限度、設備)、4 EXCEPTIONS & DEVIATIONS(自動抽出し工程に紐付け)、5 REVIEW BY EXCEPTION(QAが例外を確認し電子署名)、6 BATCH RELEASE(QAの判定とERP/LIMSの状態)の順に流れます。下段の AUDIT TRAIL & E-RECORD ARCHIVE は1〜5に、ERP / LIMS / HISTORIAN / SCALES は1、2、5に結び付きます。
バッチ記録に何を残すのか:米国とEUの規則が求める項目
バッチ記録の項目は、米国の 21 CFR 211.188 と、EU GMP Chapter 4 の 4.20 Batch Processing Record に具体的に書かれています。どちらも米国とEUの規則の項目ですが、タイ国内向けや日本向けの工場でも、記録の設計の参考になります。
| 記録の内容 | 米国 21 CFR 211.188 | EU GMP Chapter 4 の 4.20 |
|---|---|---|
| 基になる指図 | (a) マスター記録の正確な複製(確認、日付、署名) | 現行の承認済み製造処方と工程指図に基づく |
| 製品とバッチの識別 | (b)(3) 原料と中間体の各バッチの識別 | a) 製品名とバッチ番号 |
| 日付と時刻 | (b)(1) 日付 | b) 開始、重要な中間段階、完了の日時 |
| 設備 | (b)(2) 使用した主要設備やラインの識別 | e) 処理操作と主要設備 |
| 秤量 | (b)(4) 工程で使用した成分の重量と容量 | d) 実際に秤量した各出発原料の数量(回収材料や再処理材料のバッチ番号と量を含む) |
| 工程内管理 | (b)(5) 工程内管理と試験室管理の結果 | f) 工程内管理の記録、実施者、結果 |
| 収率 | (b)(7) 実収率と理論収率に対する比率 | g) 各段階の収率 |
| 実施者と確認者 | (b)(11) 各重要工程の実施者と監督者または確認者(自動化設備の場合は確認者) | c) 各重要工程の実施者と、必要に応じて確認者 |
| 逸脱 | (b)(12) 211.192 による調査 | h) 特別な問題の記録と、逸脱の署名付き承認 |
| その他 | (b)(8) 表示管理記録、(b)(10) サンプリング など | i) 製造責任者の承認 |
EU の 4.20 には注記があります。原文は「バリデートされ、連続的に監視、制御されている工程では、自動生成されるレポートを適合サマリと例外/OOSデータのレポートに限ってよい」という趣旨です。この限定は「バリデート済み」と「連続監視、制御」の両方が前提です。どの工程にも当てはまるわけではありません。
同じ Chapter 4 の 4.8 は、記録を各作業の時点で作ることを求めています。4.9 は、記入の訂正には署名と日付を付け、元の情報が読めるようにし、必要に応じて理由を記録することを求めています。紙でも電子でも同じ考え方です。
PIC/S の PE 009-18 Part I の 4.20 も、EU Chapter 4 の 4.20 と同じ文言です。タイの医薬品GMPについては、タイFDAがPIC/S加盟に合わせて、PIC/S GMPに準拠した告示へ改める方針を示していました。本記事では、現行の告示の条文までは確認できていません。
マスターバッチレコード(MBR)の設計と版管理
EBRの品質は、MBRの品質で決まると本記事では考えます。MBRが曖昧だと、限度チェックも例外抽出もできないためです。
21 CFR 211.186(b) は、MBRに書く項目を挙げています。成分の完全なリスト、各成分の重量や容量、各工程段階の理論重量、完全な製造と管理の指図、サンプリングと試験の手順などです。理論収率については、その上限と下限の割合も書きます。その範囲を外れたときは 211.192 による調査が必要になります。
EU GMP Chapter 4 では、4.17 Manufacturing Formula と 4.18 Processing Instructions がこれに当たります。4.18 の i) は、工程内管理の詳細として、サンプリングの指示と許容限度を書くことを求めています。
EBRでは、これらを文章ではなく構造化したデータとして持ちます。製品コード、工程、パラメータ、限度、使用する原料、必要な署名者の役割を項目として定義します。こうすると、実行時にシステムが限度と比べられます。
FDA のデータインテグリティQ&A(2018年12月)の Q6 は、空白の様式(電子ワークシートやマスター製造管理記録など)を品質部門などが管理し、番号を付けて発行し、照合することを勧めています。EBRでは、承認済みの版からだけバッチ記録が発行され、発行の履歴が残る仕組みにします。
版の切替では、進行中のバッチをどう扱うかを先に決めます。旧版で始めたバッチは旧版で完了させるのか、切替を禁じる工程の範囲はどこか、を手順として定めます。変更の境界の決め方は 4M管理 システム|変更境界、初品、封じ込めのRFP受入設計 も参考になります。
製品の例として、Körber 社はMBRの支援ページで、紙のバッチ記録から PAS-X MES での電子的な実行への移行を支援すると説明しています。Rockwell Automation 社は FactoryTalk PharmaSuite の製品ページで「Master recipes follow ISA S88/95 standards」と説明しています。
秤量と配合の取り込み:はかりから直接、限度チェックをその場で
秤量は、バッチ記録で最も転記ミスが起きやすい工程の一つです。21 CFR 211.188(b)(4) は工程で使用した成分の重量と容量を、EU GMP Chapter 4 の 4.20 d) は実際に秤量した各出発原料の数量を記録するよう求めています。
EBRでは、はかりの値を人が書き写さず、はかりから直接取り込む設計にします。取り込んだ値は、MBRに定めた目標値と許容差でその場で判定します。許容差を外れたら、その場で作業者に知らせ、例外として記録します。あわせて、原料のロット番号と容器を読み取り、指図と一致するかを確かめます。はかりとPLCや上位システムの接続方式は 産業用はかり PLC連携の導入設計 で扱っています。
参考として、分析天秤についての考え方を紹介します。USP の FAQ(<41> Balances と <1251> Weighing on an Analytical Balance)によると、最小計量値の要件には風袋容器の重量を含めません。材料を入れる前と後の読みの差が、最小計量値の要件を満たす必要があります。また「smallest net weight」は利用者が定める閾値で、計算上の「minimum weight」より大きくするよう説明しています。これは分析天秤の文脈の説明です。製造の秤量室のはかりに、そのまま当てはまるわけではありません。
各社の説明をアルファベット順に紹介します。推奨や比較ではありません。
- Emerson 社は Syncade のデータシート(2018年3月)で、はかりのデータを読み取り、はかりへのコマンドをコンプライアンスのレビューのためにEBRに送り、払い出し容器を確認すると説明しています
- Rockwell Automation 社は FactoryTalk PharmaSuite の製品ページで、事前秤量のシナリオに対応し、秤量と払い出しを自動化できると説明しています
- Siemens 社は Opcenter Execution Pharma のページで、はかりの管理と校正の確認、許容差の計算、調製済み材料の受け払いを機能として挙げています
- Tulip 社は Electronic Batch Record の App Suite で、Weigh & Dispense のアプリが作業者を秤量と払い出しの手順に沿って案内すると説明しています
はかりが正しく校正されていることも記録の前提です。EBRから、はかりの校正状態を参照し、期限切れのはかりでは秤量できないようにする設計が考えられます。校正記録の管理は 校正管理システムで防ぐタイ工場の測定器期限切れと監査指摘リスク を参照してください。
工程内管理(IPC)値と設備データの取り込み
21 CFR 211.188(b)(5) は工程内管理と試験室管理の結果を、EU GMP Chapter 4 の 4.20 f) は工程内管理の記録、実施者、結果を残すよう求めています。
IPC値には、作業者が測定器で測って入力するものと、設備やセンサーから自動で取れるものがあります。前者は、測定器から直接取り込めるならそうします。手入力が残る場合も、入力した瞬間にMBRの限度と比べ、限度外ならその場で例外にします。紙の記録では、限度外の記入がQAのレビューまで見過ごされることがあります。その場で判定することが、EBRの効果の中心だと本記事では考えます。
設備の温度、圧力、攪拌速度などの連続データは、ヒストリアンに蓄積されていることが多いでしょう。EBRに全データを取り込む必要はありません。バッチ記録に必要な値(工程ごとの最大と最小、保持時間など)と、限度外の区間を取り込み、詳細はヒストリアンを参照する分担が考えられます。ヒストリアンの選び方は 産業用ヒストリアン導入|選定比較とタイ工場のRFP、受入試験 で扱っています。
時刻の整合も重要です。21 CFR 11.10(e) は監査証跡にコンピュータ生成のタイムスタンプを求め、EU GMP Annex 11 の 12.4 は操作者と日時の記録を求めています。EBR、はかり、設備、ヒストリアンの時計がずれていると、記録の前後関係が説明できなくなります。システム間で時刻を同期する仕組みを、RFPの要件に入れることを勧めます。
通信断などでデータが欠けた場合の扱いも、事前に決めます。欠けた区間を例外として残す、手入力で補う場合は理由と実施者を記録する、といった手順です。
Rockwell Automation 社のブログ(2017年3月24日)は、品質上重要な属性からの逸脱を、IPCなどの時点ですぐに認識できることを、MESの利点として説明しています。
例外(逸脱)をどう抽出し、どう記録するか
21 CFR 211.192 は、説明のつかない不一致や規格外を徹底的に調査することを求めています。理論収率がMBRの上限や下限を外れた場合もこれに含まれます。調査は同じ製品の他のバッチや、関係しうる他の製品にも広げます。調査の結論とフォローアップは書面で記録します。EU GMP Chapter 4 の 4.20 h) も、逸脱の署名付き承認をバッチ記録に含めるよう求めています。
EBRでは、例外をあらかじめ分類しておきます。分類の例は次の通りです。
- 限度外: 秤量値やIPC値がMBRの限度を外れた
- 手順外: 手順を飛ばした、順序が違った、指図と違う原料ロットを読み取った
- 時間超過: 保持時間や工程間の時間がMBRの上限を超えた
- 再計量や再入力: 値を取り直した、入力を訂正した
- 機器の状態: 校正期限切れ、通信断、データの欠け
例外は、発生した工程に紐付けて記録します。重大なものは逸脱の記録に結び付けます。どの例外を逸脱として扱うかの判定は、QAの役割です。システムが担うのは、例外を漏れなく抽出し、確実に記録することです。この線引きを、要件定義の段階で明確にすることを勧めます。
EU GMP Annex 11 の Principle は、コンピュータ化システムが手作業を置き換える場合に、製品品質、工程管理、品質保証の水準が下がってはならないとしています。例外の抽出を自動化するときも、紙の運用で拾えていたものを拾えなくならないか確かめる必要があります。
電子署名と監査証跡:Part 11 と Annex 11 の要件
GMPで求められる監査証跡と電子署名の要件を、規則ごとに分けて整理します。
米国 21 CFR Part 11
21 CFR 11.10 は、クローズドシステムの管理として次を求めています。
- (a) 正確性、信頼性、意図した性能の一貫性、無効な記録や改変された記録を識別する能力を確かめるバリデーション
- (d) システムへのアクセスを権限のある個人に限る
- (e) 安全でコンピュータ生成の、タイムスタンプ付きの監査証跡で、電子記録を作成、変更、削除する操作者の入力と操作の日時を独立に記録する。記録の変更は、以前に記録された情報を覆い隠してはならない
- (f) 手順と事象の許された順序を強制するシステムチェック
- (g) 権限のある個人だけが署名、記録の変更、操作をできるようにする権限チェック
21 CFR 11.50 は、署名された電子記録に、署名者の氏名、署名の日時、署名の意味(レビュー、承認、責任、作成など)の3つを示すよう求めています。画面表示や印刷にもこの3つを含めます。21 CFR 11.70 は、電子署名を記録に結び付け、通常の手段で切り取ったり、写したり、移したりできないようにするよう求めています。なお Part 11 には、署名の一意性などの要件(11.100 以降)もあります。
EU GMP Annex 11(2011年版、現行)
EU GMP Annex 11 は2011年版が現行です。9 Audit Trails は、リスク評価に基づいて、GMPに関わる変更と削除の記録(監査証跡)をシステムに組み込むことを検討するよう求めています。GMPに関わるデータの変更や削除には理由を記録し、監査証跡は理解できる形に変換でき、定期的にレビューするものとしています。
12 Security の 12.4 は、データを入力、変更、確認、削除した操作者の識別と日時を記録できるよう求めています。14 Electronic Signature は、電子署名が社内で手書き署名と同じ効力を持つこと、記録と恒久的に結び付くこと、署名の日時を含むことを求めています。8.2 は、出荷判定を支える記録について、最初の入力以降に変更があったかを示す印刷ができることを求めています。
FDA のデータインテグリティQ&A
FDA のQ&A(2018年12月)は、監査証跡を「電子記録の作成、変更、削除に関する経緯を再構成できる、安全でコンピュータ生成の、タイムスタンプ付きの電子記録」と説明しています。Q7 は、記録のレビュー担当者が、記録の他の部分と合わせて監査証跡もレビューすべきだとしています。例として、監査証跡を含むすべての製造管理記録は、品質部門がレビューし承認しなければならないと 211.192 を挙げています。Q8 は、レビューの頻度が規則に定められていればそれに従い、定められていなければ工程の知識とリスク評価で決めるとしています。
改訂ドラフトの方向(未発効)
2025年に公表された Annex 11 の改訂ドラフトは、本記事執筆時点で発効していません。参考として、ドラフトが示す方向を短く紹介します。12.2 は、変更した利用者とその役割、旧値と新値、日時を監査証跡に残し、変更の理由の入力をシステムが促すことを挙げています。12.3 は監査証跡を常に有効にしてロックすること、12.6 は活動に直接関わらない人によるレビュー、12.7 はリスクに基づいて対象を絞ったレビュー、12.8 は原則として出荷判定前のレビューを挙げています。13 Electronic Signatures では、署名時の再認証(13.3)、署名の表示に氏名、ユーザー名、役割、意味、日時を含めること(13.6)、記録との恒久的な結び付き(13.8)を挙げています。これらはドラフトの内容であり、現時点の要件ではありません。
タイの電子取引法
タイの電子取引法(B.E. 2544、2001年)は、一般法として電子署名の効力を定めています。2019年の改正法(No. 3、B.E. 2562)による第9条は、法律が署名を求める場合に、本人を識別し、その人がデータメッセージの内容を承認したことを示す方法が使われ、目的に照らして信頼できる方法などが用いられていれば、署名がなされたものとみなすとしています。第26条は、信頼できる電子署名の4つの要件として、署名作成データが署名者だけに結び付くこと、署名時に署名者だけの管理下にあること、署名後の電子署名の改変が検出できること、署名後の情報の改変が検出できること(その目的がある場合)を挙げています。また、ETDA は電子署名のガイドライン ขมธอ. 23-2563 を公表しています。
ただし、これは一般法としての電子署名の効力です。GMPの記録に求められる電子署名の要件は、Part 11、Annex 11、PIC/S のガイドなどで判断する必要があります。両者は分けて考えるべきだと本記事では考えます。
記録の訂正と承認の履歴の残し方は 製造業の生産実績訂正、承認システム導入|履歴とERP連携の設計 も参考になります。
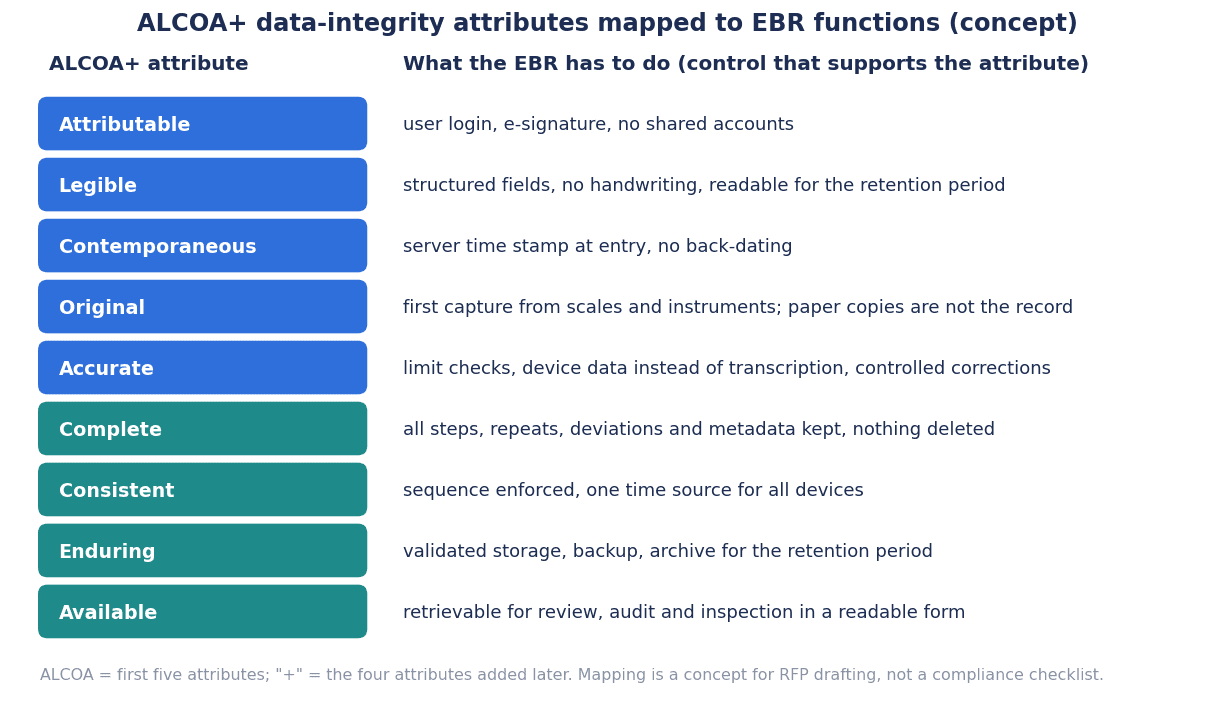
図2 ALCOA+ の9属性とEBR機能の対応。RFPを書くための概念図であり、適合チェックリストではありません。
データインテグリティ:ALCOA+ をEBRの機能に落とす
PIC/S の PI 041-1(2021年7月1日)の 7.4 は、ALCOA を Attributable、Legible、Contemporaneous、Original、Accurate の頭文字とし、Complete、Consistent、Enduring、Available を加えたものを ALCOA+ としています。WHO の TRS 1033 Annex 4(2021年)も、ALCOA+ を同じ属性で説明し、記録の保存期間を通じてこれらを満たすことを強調しています。
EBRの機能に置き換えると、次のような対応が考えられます。帰属できること(Attributable)は個人アカウントと電子署名、判読できること(Legible)は構造化された入力項目と画面や印刷での表示、同時性(Contemporaneous)は作業時点の入力とタイムスタンプ、原本性(Original)は機器からの直接取り込み、正確さ(Accurate)は限度チェック、完全性(Complete)は必須項目と例外の記録、一貫性(Consistent)は時刻同期と手順の順序の強制、継続性(Enduring)と利用可能性(Available)は保管とアーカイブです。
監査証跡について、PI 041-1 の 9.6 は、監査証跡の機能を常に有効にしてロックし、無効化や削除、変更をできないようにすべきだとしています。管理者がそれをできる場合は、その操作が監査証跡に自動で記録されるべきだとしています。重要な監査証跡は、その作業の他の記録と合わせて、作業の完了確認の前(例えば出荷判定の前)に独立にレビューします。重要でない監査証跡は、あらかじめ決めた頻度でシステムのレビューの際に確認できるとしています。
WHO の TRS 1033 Annex 4 は、監査証跡を「誰が、何を、いつ、なぜ」を含めて記録の履歴を再構成できるメタデータと説明しています。そのうえで、すべての操作で監査証跡を有効にすること、有効化と無効化の権限を制限すること、ハード削除のような変更は認めるべきでないことを挙げています。
紙と電子の混在(ハイブリッド)運用にも触れておきます。PI 041-1 の 9.10 は、ハイブリッドシステムは改ざんに弱くなりうるため使用は推奨されず、可能な限り置き換えるべきだとしています。一方、EU GMP Chapter 4 の 4.1 は、ハイブリッドの形態がありうることを前提に、マスター文書や記録の関係と管理策を定めるよう求めています。導入の移行期間にハイブリッドが生じるなら、その管理策を文書にしておく必要があります。
日本向けに製品を出す工場では、日本の規則も関係します。日本のGMP省令は、令和3年厚生労働省令第90号により改正され、2021年8月1日に施行されました。電磁的記録と電子署名については、「医薬品等の承認又は許可等に係る申請等における電磁的記録及び電子署名の利用について」(平成17年4月1日、薬食発第0401022号)があります。本記事では名称と日付の紹介にとどめます。
例外レビュー(review by exception)と出荷判定
例外レビュー(review by exception)は、QAが全ページを均等に見るのではなく、システムが抽出した例外を中心にレビューする考え方です。ここでは、規制上の位置づけを正確に押さえます。
まず、米国の 21 CFR 211.192 は、出荷前に品質管理部門がすべての製造管理記録をレビューし承認することを求めています。例外レビューを採用しても、この要件がなくなるわけではありません。EBRが記録の正しさを工程ごとに確かめていることを、品質部門のレビューの根拠にする、という位置づけになります。
EU GMP Chapter 4 の 4.20 の注記は、前述の通り、バリデート済みで連続的に監視、制御されている工程について、自動生成レポートを適合サマリと例外/OOSのレポートに限ってよいとしています。PIC/S PI 041-1 の 9.6 は、監査証跡のレビューの重点の一つとして「Review by exception – focusing on anomalous or unauthoried activities」を挙げています。用語集では、例外レポートを「あらかじめ定めた異常なデータや操作を識別して記録する、バリデート済みの検索ツール」と説明しています。FDA Q&A の Q7 も、監査証跡を記録の一部としてレビューすべきだとしています。
ISPE の GAMP Good Practice Guide: Manufacturing Execution Systems(2010年)には、Appendix 8 として Review by Exception の定義と正当化を扱う章があります。Rockwell Automation 社のブログ(2017年)は、MESが実行中に管理を強制するので、レビューを記録全体ではなく例外に絞れると説明しています。MasterControl 社、Siemens 社、Tulip 社も、それぞれの製品の説明で review by exception の機能に触れています。
出荷判定については、EU GMP Annex 11 の 15 Batch release が、コンピュータ化システムで認証と出荷判定を記録する場合、QP(Qualified Person)だけが認証でき、判定者を明確に記録し、電子署名で行うよう求めています。
本記事では、例外レビューに移るための前提を次のように考えます。
- MBRに限度と許容差が定義されている
- 例外の分類と、その重大度の判断基準が手順として決まっている
- 例外レポートが、抽出すべきものを漏れなく抽出することをバリデーションで確かめている
- 一定期間は全件レビューと例外レビューを並行し、結果が一致することを確かめてから移行する
出荷判定の結果は、ERPやLIMSのロット状態に反映します。保留、合格、不合格の状態が、在庫と出荷の仕組みで同じに見えることが大切です。保留と解除の管理は 製造業の品質保留管理システム導入|現品、在庫、解除をつなぐ で扱っています。
ERP、LIMS、ヒストリアン、はかりとの連携
EBRは単独では完結しません。データの流れを先に描き、インターフェースごとに責任を分けておくことを勧めます。典型的な流れは次の通りです。
- ERP が製造指図(製品、バッチ番号、数量)を発行する
- EBR が承認済みMBRから、そのバッチの実行記録を生成する
- はかりから秤量値を取り込み、原料ロットを引き当てる
- 工程を実行し、IPC値と設備データ(ヒストリアン)を取り込む
- LIMS から試験結果を受け取る
- QAが例外をレビューし、出荷判定をする
- 判定結果をERPのロット状態に反映する
インターフェースごとに、どちらのシステムが正本を持つか、送信に失敗したときにどちらが再送するか、受け取った値をどう確認するかを決めます。原料ロットの引当では、複数のロットを1バッチに投入する合流や、1バッチを複数の包装ロットに分ける分岐が起きます。その追跡の考え方は 化学品ロット管理2026|追跡が切れるのは分岐ではなく合流 を参照してください。
記録の保管と監査対応
保存期間は規則ごとに違います。混同しないよう整理します。
| 規則 | 保存期間と保管の要件 |
|---|---|
| 米国 21 CFR 211.180(a) | バッチの有効期限後、少なくとも1年。有効期限の表示が免除される一部のOTC医薬品は、バッチの出荷後3年 |
| 米国 21 CFR 211.180(c)(d) | 他の場所から電子的にすぐ取り出せる記録は、保管の要件を満たすとみなす。原本または真正なコピーで保存できる |
| EU GMP Chapter 4 の 4.11 | バッチの有効期限後1年、またはQPによる認証後少なくとも5年の、いずれか長い方。治験薬は、そのバッチを使った最後の治験の終了後少なくとも5年 |
| EU GMP Chapter 4 の 4.10 | 保存期間を通じて記録の完全性を確保する管理を置き、必要に応じてバリデートする |
EU GMP Annex 11 は、電子記録の保管について次を求めています。7 Data Storage は、データを物理的、電子的に保護し、アクセス性、可読性、正確性を確認すること、定期的にバックアップし、復元できることをバリデーション時に確認し定期的に監視することです。17 Archiving は、アーカイブしたデータのアクセス性、可読性、完全性を確認し、システムを変更する際にはデータを取り出せることを確かめて試験することです。16 Business Continuity は、障害時の代替手段を用意し、文書にして試験することです。
EBRでは、長い期間にわたって電子記録を保管することになります。製品の入れ替えやバージョンアップの後も過去のバッチ記録を読み出せるか、という点は、RFPの段階で確認すべきだと本記事では考えます。
タイの規則についても触れておきます。化粧品では、タイFDAの化粧品の製造と輸入に関する告示(2018年)の施設ガイド(2020年12月改訂)が、ASEAN Cosmetic GMP を参照しています。そこでは master formula と製造記録の文書化が求められます。食品のGMP告示とタイの医薬品GMP告示の、記録の保存期間などの条項は、本記事では確認できていません。対象の告示の原文で確かめることを勧めます。
タイの工場で起きやすいつまずき
ここからは、本記事の見解として、タイの工場で起きやすいつまずきを挙げます。
- 本社標準と現地法令の二重基準: 日系本社の標準(米国やEU、日本の規則に基づくもの)と、タイの告示のどちらを基準にするかが曖昧なまま要件定義に入ると、後で手戻りが起きます。最初に、対象製品の出荷先と適用する規則を一覧にします
- 画面と記録の言語: タイ語、英語、日本語のどれで画面を出し、どれで記録を残すかを決めます。作業者が読む画面と、監査で提示する記録の言語が違う場合、その対応関係を説明できるようにします
- 共有アカウント: 作業者が1つのアカウントを共有すると、誰が操作したかが記録に残りません。個人アカウントを前提に、端末の数と交代の運用を設計します
- 作業者の資格: 教育を受けていない作業者が重要工程を実行できないよう、EBRから資格の状態を参照する設計が考えられます。考え方は 製造業の作業者資格、有効期限管理システム導入 を参照してください
- ハイブリッド期間の二重記録: 紙とEBRを並行する期間は、どちらが正本かを製品と工程ごとに決めます
- ベンダー保守の遠隔アクセス: 海外からの保守接続は、誰がいつ何をしたかの記録と、接続の承認手順を決めておきます
- 停電と通信断: 停電や通信断の間の記録方法と、復旧後の取り込みと照合の手順を、事前に決めて試験します
RFPに書く要件
EBRのRFPに書く要件の例を表にまとめます。本記事の見解に基づく例であり、工場ごとに追加と削除が必要です。
| 要件の分類 | RFPに書く内容の例 |
|---|---|
| MBRの構造化と版管理 | 工程、パラメータ、限度、原料、署名者の役割を項目として定義できる。承認済みの版からだけバッチ記録を発行し、発行の履歴を残す。進行中バッチの版の扱いを設定できる |
| 秤量と計器の直接取り込み | 対象のはかりと計器の機種、接続方式、取り込む値を一覧で示す。手入力が残る項目を明示する |
| 限度チェックと例外分類 | 入力時に限度と比べ、限度外、手順外、時間超過、再入力、機器の状態を例外として分類し記録する |
| 逸脱記録との連携 | 例外を発生工程に紐付け、逸脱の記録を起票できる。逸脱の状態がバッチの出荷判定に反映される |
| 電子署名 | 署名者の氏名、日時、意味を表示し印刷できる(21 CFR 11.50)。署名を記録に結び付ける(21 CFR 11.70) |
| 監査証跡とそのレビュー | 作成、変更、削除の操作者と日時、変更理由、旧値を残す。監査証跡を無効にできない。バッチ単位で監査証跡を抽出しレビューできる |
| 権限と個人アカウント | 役割ごとの権限設定、権限の付与と取消の記録、共有アカウントを前提にしない |
| 時刻同期 | EBR、はかり、設備、ヒストリアンの時刻を同期する方式と、ずれを検知する方法 |
| 保存期間とアーカイブ | 規則ごとの保存期間を設定できる。バージョンアップ後も過去の記録を読み出せる |
| ERP、LIMS、ヒストリアンのインターフェース | 指図、ロット、試験結果、判定結果の受け渡し項目、正本の所在、再送の方式 |
| 多言語UI | 画面の言語(タイ語、英語、日本語など)と、記録に残す言語 |
| 停電、通信断時の挙動 | 端末側での一時保存の有無、復旧後の取り込みと照合、その間の例外の記録 |
| バリデーション文書 | IQ、OQ、PQ の計画書と報告書の納入範囲、ベンダーとユーザーの分担 |
| データのエクスポート | バッチ記録と監査証跡を、人が読める形式と電子形式で出力できる |
ベンダーが Part 11 や Annex 11 への準拠を説明している場合も、それは当局の認証ではありません。自社の使い方で要件を満たすかを、自社のバリデーションで確かめる必要があります。
FAT/SATの受入基準
FATは出荷前にベンダー側の環境で、SATは工場の実機で行う受入試験です。本記事では、試験の結果は記録として受け取り、数値は自社で検算することを勧めます。
| 試験 | 受入基準の例 |
|---|---|
| FAT | 模擬バッチで、MBRの全工程を最初から最後まで実行できる |
| FAT | 限度外の値を入力すると、例外として抽出され、工程に紐付いて記録される |
| FAT | 監査証跡に、誰が、いつ、何を、なぜ変更したかが残る |
| FAT | 電子署名の画面と印刷に、氏名、日時、意味が表示される |
| FAT | 訂正すると旧値が残り、変更理由が記録される |
| FAT | はかりの値が転記なしで記録に入る |
| SAT | 実機のはかりと計器の表示値と、EBRの記録値が一致する |
| SAT | 停電と通信断を起こし、復旧後に記録が欠けずに照合できる |
| SAT | 例外レビューから出荷判定までの操作が、操作ログに残る |
| SAT | 出荷判定の結果が、ERPとLIMSのロット状態に反映される |
| SAT | バッチ記録と監査証跡を保管し、エクスポートして読み出せる |
FATで合格した項目も、SATで実機の条件で確かめ直します。特に、はかりの値の一致と、停電、通信断からの復旧は、実機でしか確かめられません。
費用と効果のモデル試算(仮の数字)
ここからの数字は、すべてこの記事のための仮の数字です。実際の工場の数字ではありません。費目はバッチ記録に関わる2項目だけに絞り、品質コスト全般、設備更新、ライセンスと保守の費用は数えていません。
想定する工場は、健康食品と医薬品のバッチ製造を行うタイの日系GMP工場で、年間1,200バッチを製造します。バッチ記録は紙で、QAが全ページをレビューしてから出荷判定をしています。
現状
| 費目 | 計算 | 年間費用 |
|---|---|---|
| A 記録の作成、転記、レビューの工数 | 1バッチあたり 製造側1.5時間+QA 3.0時間=4.5時間 × 1,200バッチ=5,400人時。人時単価180 THB | 972,000 THB |
| B 不備のある記録の再確認、訂正、再署名 | 年240件(バッチの20%)× 1件あたり2,500 THB | 600,000 THB |
| 合計 | 1,572,000 THB |
初期費用
初期費用は合計3,600,000 THBと置きます。内訳は、EBRソフトウェアと初期ライセンス1,500,000 THB、MBRの構造化と設定(40製品分)900,000 THB、ERP、はかり、LIMSとの連携600,000 THB、バリデーション支援(IQ、OQ、PQ)とFAT/SAT、教育600,000 THBです。
基準ケースと感度ケース
| 項目 | 基準ケース後 | 感度ケース後 |
|---|---|---|
| A の工数 | 製造側0.5時間+QA 1.0時間=1.5時間 × 1,200=1,800人時 | 製造側0.5時間+QA 2.0時間=2.5時間 × 1,200=3,000人時 |
| A の費用 | 1,800 × 180=324,000 THB(削減648,000) | 3,000 × 180=540,000 THB(削減432,000) |
| B の費用 | 60件 × 1,500=90,000 THB(削減510,000) | 120件 × 1,500=180,000 THB(削減420,000) |
| 対策後の合計 | 414,000 THB | 720,000 THB |
| 年間の削減額 | 1,572,000 − 414,000=1,158,000 THB | 1,572,000 − 720,000=852,000 THB |
| 回収期間 | 3,600,000 ÷ 1,158,000 ≈ 3.11年(約3年1か月) | 3,600,000 ÷ 852,000 ≈ 4.23年(約4年3か月) |
基準ケースは、限度チェックと例外抽出で不備のある記録が年60件に減り、記録がそろうことで1件あたりの費用も1,500 THBに下がると置いています。感度ケースは、例外レビューへの移行が部分的で、QAのレビューが1バッチ2.0時間までしか減らず、不備のある記録が年120件までしか減らない場合です。1件あたりの費用は1,500 THBのままとしています。
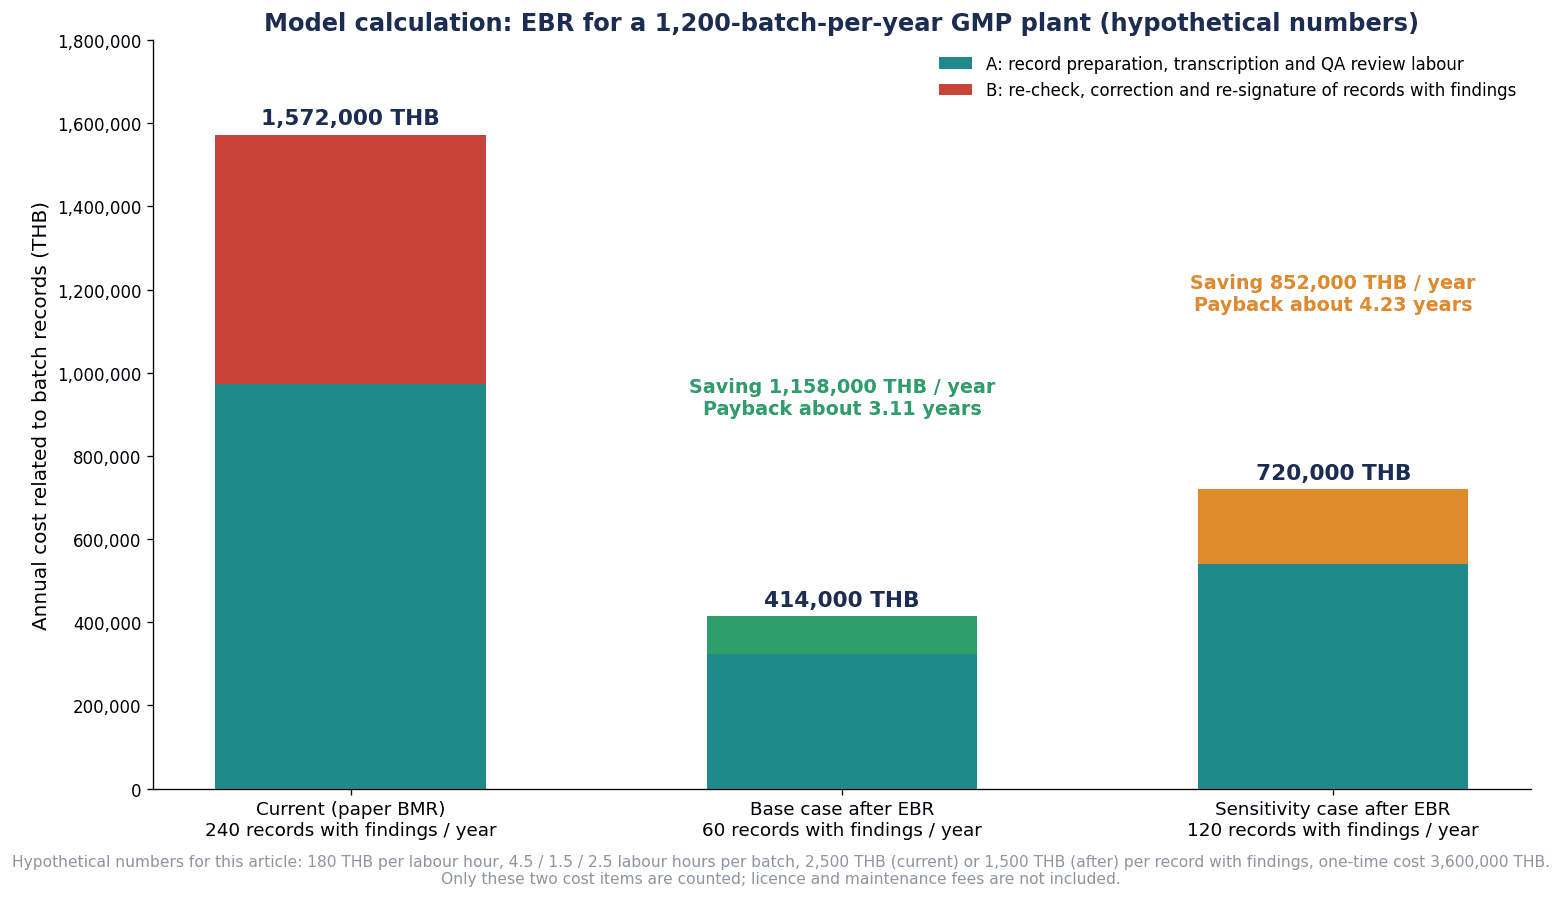
図3 現状、基準ケース後、感度ケース後の年間費用(A と B の内訳)と、削減額、回収期間。すべてこの記事のための仮の数字です。
この試算の読み方を書きます。回収期間は、QAのレビュー時間がどこまで減るか(例外レビューに移行できるか)と、不備のある記録の件数と1件あたりの費用で大きく変わります。年間のライセンスと保守の費用は別に見込む必要があり、それを含めると回収はさらに長くなります。
導入前に、直近1年のバッチ数、1バッチあたりの記録作成とレビューの人時、不備のあった記録の件数と対応時間を記録しておくことを勧めます。また、EBRの導入そのものは、製造上の逸脱の原因(設備、原料、作業)を減らすものではありません。効くのは、記録の不備と、その発見の遅れです。
よくある質問
電子バッチ記録(EBR)とは何ですか?
承認済みのマスターバッチレコード(MBR)から1バッチごとの実行記録を生成し、秤量、工程内管理、例外、電子署名、監査証跡を電子的に記録する仕組みです。本記事では、出荷判定とERPやLIMSへの反映までを一体で設計するものと考えています。
EBRとMESの違いは何ですか?
EBRはバッチ記録の生成と実行管理を担います。MESは製造の実行全体(指図、進捗、設備、品質など)を広く扱い、その一機能としてEBRを含む場合があります。単体のEBRを導入する場合もあり、どちらが優れているということはありません。
バッチ製造記録の電子化は規制で義務ですか?
義務ではありません。21 CFR 211.180(d) は原本または真正なコピーでの保存を認め、EU GMP Chapter 4 の Principle は文書が紙、電子、写真などの形をとりうるとしています。電子化する場合には、21 CFR Part 11 や EU GMP Annex 11 などの電子記録の要件を満たす必要があります。
例外レビュー(review by exception)とは何ですか?
システムが抽出した例外を中心にQAがレビューする考え方です。PIC/S PI 041-1 の 9.6 は、監査証跡のレビューの重点の一つとして挙げています。米国の 21 CFR 211.192 が求める、品質管理部門による全記録のレビューと承認がなくなるわけではありません。
電子署名はタイで法的に有効ですか?
タイの電子取引法は、一般法として電子署名の効力を定めています。2019年改正後の第9条と、信頼できる電子署名の要件を定めた第26条です。ただし、GMPの記録に求められる電子署名の要件は、Part 11、Annex 11、PIC/S のガイドなどで別に判断する必要があります。
監査証跡は何をどの頻度でレビューしますか?
FDA のQ&A(2018年)の Q8 は、規則にデータのレビュー頻度が定められていればそれに従うとしています。例として、211.188(b) は各重要工程の後、211.22 は出荷前のレビューを求めています。定められていなければ、工程の知識とリスク評価で決めます。PI 041-1 の 9.6 は、重要な監査証跡を出荷判定前などにレビューし、重要でないものはあらかじめ決めた頻度で確認できるとしています。規則が一律の頻度を数値で定めているわけではありません。
EBRのRFPとFAT/SATで最低限確認することは?
RFPでは、MBRの構造化と版管理、はかりと計器の直接取り込み、限度チェックと例外分類、電子署名の表示要素、監査証跡とそのレビュー機能、保存とエクスポートを明記します。FAT/SATでは、限度外の値が例外として抽出されること、訂正で旧値が残ること、はかりの値が一致すること、停電と通信断から復旧できること、出荷判定がERPとLIMSに反映されることを確かめます。
まとめ
- 電子バッチ記録(EBR)の導入は、紙をタブレットに置き換えることではなく、MBR、秤量と限度チェック、例外抽出、電子署名と監査証跡、例外レビューと出荷判定を一体で設計するものだと、本記事では考えます
- EBRは規制上の義務ではありません。電子化する場合に、Part 11 や Annex 11 などの電子記録の要件が加わります
- EU GMP Annex 11 は2011年版が現行です。2025年に公表された改訂ドラフトは、本記事執筆時点で発効していません
- 例外レビューを採用しても、21 CFR 211.192 が求める品質管理部門のレビューと承認はなくなりません。限度の定義、例外の分類、例外レポートのバリデーション、並行期間を経て移行します
- タイの電子取引法は一般法としての電子署名の効力を定めます。GMP上の要件は別に判断します
- RFPとFAT/SATでは、はかりの値の一致、訂正時の旧値の保持、停電と通信断からの復旧、ERPとLIMSへの反映を具体的な受入基準にします
- 費用対効果は、QAのレビュー時間がどこまで減るかで大きく変わります。導入前に現状の工数と不備の件数を記録しておくことを勧めます
TOMAS TECH は、タイの製造業向けに、生産現場の設備と業務システムをつなぐ仕組みづくりを支援しています。バッチ記録の電子化の要件整理やRFPの作成、はかりや設備との連携についてご相談がある場合は、お問い合わせページ からご連絡ください。
参考情報
- 21 CFR §211.186 Master production and control records(eCFR, Cornell LII、2026年10月16日取得)
- 21 CFR §211.188 Batch production and control records(eCFR, Cornell LII)
- 21 CFR §211.192 Production record review(eCFR, Cornell LII)
- 21 CFR §211.180 General requirements(eCFR, Cornell LII)
- 21 CFR §11.3 Definitions(eCFR, Cornell LII)
- 21 CFR §11.10 Controls for closed systems(eCFR, Cornell LII)
- 21 CFR §11.50 Signature manifestations(eCFR, Cornell LII)
- 21 CFR §11.70 Signature/record linking(eCFR, Cornell LII)
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers(2018年12月)
- EudraLex Vol.4 Chapter 4: Documentation(2011年)
- EudraLex Vol.4 Annex 11: Computerised Systems(2011年)
- European Commission, EudraLex Volume 4(2026年10月16日取得)
- European Commission, Stakeholders’ Consultation on EudraLex Volume 4 Chapter 4, Annex 11 and New Annex 22(2025年)
- PIC/S, Draft guidelines: Revised Annex 11 Computerised Systems(2025年ドラフト)
- PIC/S PI 041-1 Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments(2021年)
- PIC/S GMP Guide PE 009-18 Introduction(2026年)
- PIC/S GMP Guide PE 009-18 Part I(2026年)
- PIC/S News(2026年9月23日)
- PIC/S Members
- Thai FDA, สถานการณ์การควบคุมเพื่อประกันคุณภาพ ประสิทธิผล และความปลอดภัยของยา(2016年時点の記述)
- ETDA, Electronic Transactions Act B.E. 2544(2001年、英訳)
- ETDA, Electronic Transactions Act (No. 3) B.E. 2562(2019年、英訳)
- MDES, Electronic Transactions Act B.E. 2544(2001年、仮訳)
- ETDA Open Data, ขมธอ. 23-2563 แนวทางการลงลายมือชื่ออิเล็กทรอนิกส์
- Thai FDA, 化粧品の施設ガイド(2020年12月改訂)
- IEC 61512-1:2026 Batch control Part 1: Models and terminology(2026年)
- IEC 61512-1:1997(1997年、2026年廃止)
- ISA, ISA88: Batch Control
- WHO TRS 1033 Annex 4 Guideline on data integrity(2021年)
- e-Gov法令検索 医薬品及び医薬部外品の製造管理及び品質管理の基準に関する省令(2004年、2021年改正)
- 厚生労働省 事務連絡(2014年7月1日)
- Krungsri Research, Industry Outlook 2026-2028: Pharmaceuticals(2026年)
- Körber, GPO Thailand migrates to PAS-X MES 3(2022年)
- Körber, MBR Consulting & Implementation(2026年10月16日取得)
- Rockwell Automation, FactoryTalk PharmaSuite Life Sciences(2026年10月16日取得)
- Rockwell Automation, Take Review by Exception to the Next Level(2017年)
- Siemens, Opcenter Execution Pharma(2026年10月16日取得)
- Emerson, Product Data Sheet Syncade Behaviors(2018年)
- MasterControl, Batch Production Records(2026年10月16日取得)
- Tulip Library, Electronic Batch Record App Suite
- ISPE, GAMP Good Practice Guide: Manufacturing Execution Systems(2010年)
- USP, FAQs: Balances and Weighing on an Analytical Balance


