


การนำระบบบันทึกการผลิตอิเล็กทรอนิกส์ (EBR) มาใช้เปลี่ยนอะไรบ้าง
บันทึกการผลิต (BMR) แบบกระดาษของหนึ่งแบทช์อาจยาวหลายสิบหน้า ฝ่ายผลิตรวบรวมบันทึกให้ครบแล้วส่งให้ QA จากนั้น QA ตรวจทุกหน้าก่อนจะเข้าสู่การปล่อยผ่านล็อต (batch release) ระหว่างนั้นหากพบการกรอกข้อมูลตกหล่นหรือคัดลอกผิด ก็ต้องส่งกลับไปให้ฝ่ายผลิตตรวจซ้ำและลงนามใหม่ บางครั้งเพิ่งรู้ในขั้นการทบทวนว่าค่าการชั่ง (weighing) หรือค่าการควบคุมระหว่างกระบวนการ (IPC) ออกนอกค่าขีดจำกัดไปแล้ว ส่วนในการตรวจประเมิน ผู้ตรวจมักขอให้อธิบายว่าใครเขียนบันทึกเมื่อใด และใครแก้ไขเมื่อใด
บทความนี้จัดทำสำหรับผู้ที่กำลังพิจารณาการนำระบบบันทึกการผลิตอิเล็กทรอนิกส์ (EBR) มาใช้ในโรงงาน GMP ในไทย โดยสรุปแนวคิดการออกแบบ RFP และเกณฑ์รับมอบใน FAT/SAT ขอบเขตครอบคลุมการผลิตแบบแบทช์ของยาและวัตถุดิบตัวยาสำคัญ เครื่องสำอาง ผลิตภัณฑ์เสริมอาหารและอาหารเพื่อสุขภาพ เคมีภัณฑ์พิเศษ และอาหาร
ขอเริ่มจากข้อสรุป บทความนี้มองว่าการนำบันทึกการผลิตอิเล็กทรอนิกส์ (EBR) มาใช้ไม่ใช่ “การเปลี่ยนบันทึกกระดาษไปเป็นแท็บเล็ตหรือ PDF” แต่เป็นการออกแบบ 5 เรื่องต่อไปนี้ให้เป็นระบบเดียวกัน
- สร้างบันทึกการปฏิบัติงานของแต่ละแบทช์จากบันทึกแม่บท (MBR) ที่ได้รับอนุมัติแล้ว
- รับค่าการชั่งและค่า IPC จากเครื่องมือโดยตรง และตรวจสอบค่าขีดจำกัดทันทีที่หน้างาน
- ดึงข้อยกเว้น เช่น ค่าเกินขีดจำกัด การทำนอกขั้นตอน และความล่าช้า ออกมาโดยอัตโนมัติ แล้วผูกเข้ากับบันทึกความเบี่ยงเบน (deviation)
- ใช้ลายมือชื่ออิเล็กทรอนิกส์และบันทึกการตรวจสอบ (audit trail) เก็บหลักฐานว่า “ใคร ทำอะไร เมื่อใด และเพราะเหตุใด”
- QA ทบทวนโดยเน้นที่ข้อยกเว้นแล้วตัดสินการปล่อยผ่านล็อต และสะท้อนผลไปยังสถานะล็อตใน ERP หรือ LIMS
ขอชี้แจงไว้ก่อน บทความนี้ไม่ใช่การแนะนำหรือจัดอันดับผลิตภัณฑ์ใด การประมาณต้นทุนในช่วงท้ายเป็นตัวเลขสมมติที่จัดทำขึ้นสำหรับบทความนี้ นอกจากนี้ EBR ไม่ใช่ข้อบังคับตามกฎระเบียบ บันทึกแบบกระดาษก็สามารถเป็นไปตามข้อกำหนดของกฎระเบียบได้ เมื่อเปลี่ยนเป็นระบบอิเล็กทรอนิกส์ จะมีข้อกำหนดที่บันทึกอิเล็กทรอนิกส์ต้องปฏิบัติตามเพิ่มเข้ามา
สำหรับการกำหนดความต้องการของระบบบริหารการผลิตทั้งระบบในโรงงานแบบแบทช์ ได้อธิบายไว้ใน ระบบบริหารการผลิตเคมี: คู่มือนำร่อง 90 วันสำหรับโรงงานแบตช์ บทความนี้จะเน้นเฉพาะส่วนของบันทึกการผลิต
ทำไมโรงงาน GMP ในไทยจึงพิจารณาแปลงบันทึกการผลิตเป็นดิจิทัลในตอนนี้
ขอสรุปภูมิหลังสั้น ๆ ตัวเลขทั้งหมดเขียนตามปีและฐานของแหล่งที่มา และไม่ใช่ตัวเลขที่ใช้กับโรงงานของผู้อ่านได้โดยตรง
ตามรายงาน “Industry Outlook 2026-2028: Pharmaceuticals” ของ Krungsri Research (เผยแพร่ 26 มิถุนายน 2026) ในปี 2024 ยาที่ผลิตในประเทศไทยราว 88.4% ของปริมาณการผลิตในประเทศถูกบริโภคภายในประเทศ และ 11.6% ถูกส่งออก (ข้อมูลรวบรวมโดย OIE และ Krungsri Research) รายงานฉบับเดียวกันยังอ้างถึงคำกล่าวขององค์การเภสัชกรรม (GPO) ในเดือนเมษายน 2026 (รายงานโดย Bangkok Biz News) และแหล่งอื่น ว่าไทยมีโรงงานยาที่ได้รับการรับรอง GMP ราว 144 แห่ง และในจำนวนนี้มี 9 รายที่ผลิตวัตถุดิบตัวยาสำคัญ (API) ได้
รายงานดังกล่าวระบุว่าความท้าทายของผู้ผลิตภาคเอกชนคือการปรับตัวให้เป็นไปตามมาตรฐาน PIC/S GMP อันเนื่องมาจากการที่ไทยเข้าเป็นสมาชิก PIC/S และต้นทุนการดำเนินงานที่เพิ่มขึ้นจากเรื่องนี้ พร้อมกันนั้นยังกล่าวถึงการนำระบบการผลิตแบบดิจิทัล เช่น MES, e-Batch Records และการตรวจสอบย้อนกลับของยา มาใช้ ในด้านการลงทุน รายงานระบุว่าในช่วงมกราคมถึงกันยายน 2025 BOI อนุมัติโครงการในห่วงโซ่คุณค่าของยา 14 โครงการ มูลค่ารวม THB 2.68 bn เพิ่มขึ้น 43.4% จาก THB 1.87 bn ในช่วงเดียวกันของปี 2024
ด้านกฎระเบียบก็มีความเคลื่อนไหว ตามรายชื่อประเทศสมาชิก PIC/S ไทย (อย.) เข้าเป็นสมาชิกในเดือนสิงหาคม 2016 แนวทาง GMP ของ PIC/S ฉบับปรับปรุง PE 009-18 มีผลบังคับใช้เมื่อ 24 กันยายน 2026 อย่างไรก็ตาม นี่เป็นแนวทางของ PIC/S ส่วนจะสะท้อนเข้าสู่กฎหมายภายในของไทยอย่างไรนั้น บทความนี้ยังไม่ได้ตรวจสอบ
ในสหภาพยุโรป ร่างฉบับปรับปรุงของ GMP Chapter 4 และ Annex 11 เผยแพร่เมื่อ 7 กรกฎาคม 2025 และปิดรับความคิดเห็นเมื่อ 7 ตุลาคม 2025 ณ เวลาที่เขียนบทความนี้ ฉบับปรับปรุงยังไม่มีผลบังคับใช้ ฉบับที่ใช้อยู่ในปัจจุบันคือ Annex 11 ฉบับปี 2011
ตัวอย่างในประเทศไทย ตามประกาศของบริษัท Körber (12 พฤษภาคม 2022) GPO นำ PAS-X MES ของบริษัทมาใช้เป็นรายแรกในไทยในปี 2015 และย้ายไปใช้เวอร์ชัน 3 ในปี 2022
บันทึกการผลิตอิเล็กทรอนิกส์ (EBR) คืออะไร: ความต่างจาก MBR, BMR, ฟอร์มอิเล็กทรอนิกส์ และ MES
บันทึกการผลิตอิเล็กทรอนิกส์ (EBR) คืออะไร ขออธิบายจากความสัมพันธ์ของบันทึกแต่ละประเภท
กฎระเบียบสหรัฐฯ 21 CFR 211.186 กำหนดให้จัดทำบันทึกการผลิตและการควบคุมแม่บทสำหรับแต่ละผลิตภัณฑ์และแต่ละขนาดแบทช์ บันทึกนี้ต้องมีผู้จัดทำและลงนาม 1 คน และมีอีกคนหนึ่งตรวจสอบโดยอิสระและลงนาม บทความนี้เรียกบันทึกนี้ว่าบันทึกแม่บท (MBR)
ส่วน 21 CFR 211.188 กำหนดให้จัดทำบันทึกการผลิตและการควบคุมของแต่ละแบทช์ ข้อ (a) คือ “สำเนาที่ถูกต้องของบันทึกแม่บทที่เหมาะสม” ซึ่งยืนยันความถูกต้อง ลงวันที่ และลงนามแล้ว ข้อ (b) คือบันทึกการปฏิบัติงานที่ซ้อนอยู่บนสำเนานั้น กล่าวคือ บันทึกการผลิต (BMR) ประกอบด้วย 2 ชั้น ได้แก่ “สำเนาของ MBR ที่ได้รับอนุมัติ” และ “ผลการปฏิบัติงานจริง” EBR คือระบบที่จัดการ 2 ชั้นนี้ในรูปแบบอิเล็กทรอนิกส์
ทั้งนี้ 21 CFR Part 11 และ Part 211 เป็นกฎระเบียบของสหรัฐฯ ซึ่งเกี่ยวข้องกับโรงงานที่ส่งผลิตภัณฑ์ไปสหรัฐฯ หรือโรงงานที่ใช้กฎระเบียบสหรัฐฯ เป็นมาตรฐานภายในบริษัท จึงต้องอ่านแยกจาก EU GMP แนวทางของ PIC/S และประกาศของไทย
มาตรฐานด้านการควบคุมแบบแบทช์คือ ISA-88 ซึ่งในระดับสากลคือ IEC 61512-1 ตามข้อมูลใน webstore ของ IEC มาตรฐานนี้กำหนดแบบจำลองและศัพท์ที่แยกองค์ประกอบเชิงขั้นตอนของสูตรออกจากองค์ประกอบเชิงขั้นตอนของอุปกรณ์ เมื่อ 20 กุมภาพันธ์ 2026 ได้ออก IEC 61512-1:2026 ฉบับที่ 2 แทนฉบับแรกปี 1997 สิ่งที่กำหนดรายการที่ต้องบันทึกในบันทึกการผลิตคือ 21 CFR 211.188 และ EU GMP Chapter 4 ที่กล่าวไปแล้ว ซึ่งมีบทบาทต่างจาก ISA-88
ความต่างระหว่างฟอร์มอิเล็กทรอนิกส์กับ EBR
ฟอร์มอิเล็กทรอนิกส์คือการเปลี่ยนแบบฟอร์มกระดาษไปเป็นหน้าจอ สามารถบังคับกรอกช่องที่จำเป็นหรือจำกัดตัวเลือกได้ ส่วน EBR ควบคุมการปฏิบัติตามขั้นตอนโดยตรงและรวมเข้ากับบันทึก เช่น หากขั้นก่อนหน้ายังไม่เสร็จก็ไปขั้นถัดไปไม่ได้ หรือเมื่อป้อนค่าที่เกินขีดจำกัด ค่านั้นจะถูกจัดการเป็นข้อยกเว้น หลักการทั่วไปของการทำฟอร์มเป็นอิเล็กทรอนิกส์ดูได้ที่ ระบบฟอร์มอิเล็กทรอนิกส์ในโรงงานไทย 2569 (2026)
ความต่างระหว่าง EBR กับ MES
EBR อาจมาในรูปฟังก์ชันหนึ่งของ MES หรือเป็นผลิตภัณฑ์เดี่ยวก็ได้ ไม่มีแบบใดดีกว่ากัน วิธีเลือกขึ้นอยู่กับว่ามี MES อยู่แล้วหรือไม่ จะแบ่งบทบาทกับ ERP อย่างไร และขอบเขตของกระบวนการเป้าหมาย ขั้นตอนการเลือก MES อธิบายไว้ใน MES ประเทศไทย 2026: คู่มือ RFP, PoC 90 วัน และการทดสอบรับมอบ
ศัพท์ใน Part 11
21 CFR 11.3 นิยามบันทึกอิเล็กทรอนิกส์ว่า “การแสดงข้อมูลในรูปแบบดิจิทัลที่สร้าง แก้ไข ดูแล เก็บถาวร เรียกดู หรือแจกจ่ายด้วยระบบคอมพิวเตอร์” ลายมือชื่ออิเล็กทรอนิกส์คือ “ชุดสัญลักษณ์ที่บุคคลดำเนินการ ยอมรับ หรืออนุญาต ซึ่งเทียบเท่าลายมือชื่อที่เขียนด้วยมือตามกฎหมาย” ระบบปิดคือ “สภาพแวดล้อมที่ผู้รับผิดชอบเนื้อหาของบันทึกเป็นผู้ควบคุมการเข้าถึงระบบ” EBR ภายในโรงงานส่วนใหญ่ออกแบบเป็นระบบปิดลักษณะนี้
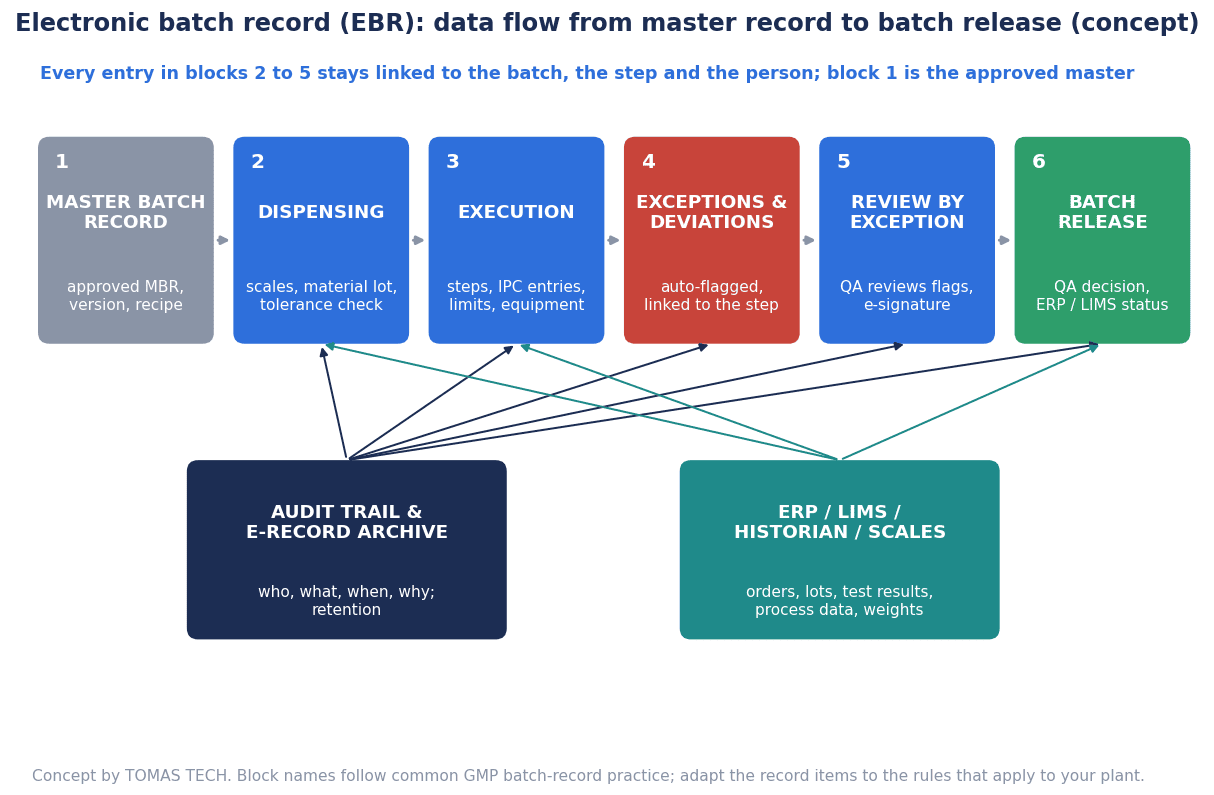
รูปที่ 1 โครงสร้างของ EBR ไหลตามลำดับ 1 MASTER BATCH RECORD (MBR ที่อนุมัติแล้ว เวอร์ชัน สูตร) 2 DISPENSING (เครื่องชั่ง ล็อตวัตถุดิบ การตรวจค่าความคลาดเคลื่อนที่ยอมรับได้) 3 EXECUTION (ขั้นตอน การป้อนค่า IPC ค่าขีดจำกัด อุปกรณ์) 4 EXCEPTIONS & DEVIATIONS (ดึงออกอัตโนมัติและผูกกับขั้นตอน) 5 REVIEW BY EXCEPTION (QA ตรวจข้อยกเว้นและลงลายมือชื่ออิเล็กทรอนิกส์) 6 BATCH RELEASE (การตัดสินของ QA และสถานะใน ERP/LIMS) แถวล่าง AUDIT TRAIL & E-RECORD ARCHIVE เชื่อมกับ 1 ถึง 5 และ ERP / LIMS / HISTORIAN / SCALES เชื่อมกับ 1, 2 และ 5
บันทึกการผลิตต้องเก็บอะไรบ้าง: รายการที่กฎระเบียบสหรัฐฯ และ EU กำหนด
รายการในบันทึกการผลิตเขียนไว้อย่างเป็นรูปธรรมในกฎระเบียบสหรัฐฯ 21 CFR 211.188 และใน EU GMP Chapter 4 ข้อ 4.20 Batch Processing Record ทั้งสองเป็นรายการตามกฎระเบียบของสหรัฐฯ และ EU แต่โรงงานที่ผลิตเพื่อตลาดในไทยหรือส่งไปญี่ปุ่นก็ใช้เป็นแนวทางในการออกแบบบันทึกได้
| เนื้อหาของบันทึก | สหรัฐฯ 21 CFR 211.188 | EU GMP Chapter 4 ข้อ 4.20 |
|---|---|---|
| คำสั่งที่เป็นฐาน | (a) สำเนาที่ถูกต้องของบันทึกแม่บท (ตรวจสอบ ลงวันที่ ลงนาม) | อ้างอิงสูตรการผลิตและคำสั่งกระบวนการที่อนุมัติและใช้อยู่ในปัจจุบัน |
| การระบุผลิตภัณฑ์และแบทช์ | (b)(3) การระบุแต่ละแบทช์ของวัตถุดิบและสารกึ่งสำเร็จรูป | a) ชื่อผลิตภัณฑ์และเลขที่แบทช์ |
| วันที่และเวลา | (b)(1) วันที่ | b) วันเวลาที่เริ่ม ขั้นกลางที่สำคัญ และเสร็จสิ้น |
| อุปกรณ์ | (b)(2) การระบุอุปกรณ์หลักหรือสายการผลิตที่ใช้ | e) การดำเนินการในกระบวนการและอุปกรณ์หลัก |
| การชั่ง | (b)(4) น้ำหนักและปริมาตรของส่วนประกอบที่ใช้ในกระบวนการ | d) ปริมาณของวัตถุดิบเริ่มต้นแต่ละรายการที่ชั่งจริง (รวมเลขที่แบทช์และปริมาณของวัสดุที่นำกลับมาใช้หรือนำไปแปรรูปซ้ำ) |
| การควบคุมระหว่างกระบวนการ | (b)(5) ผลการควบคุมระหว่างกระบวนการและการควบคุมในห้องปฏิบัติการ | f) บันทึกการควบคุมระหว่างกระบวนการ ผู้ปฏิบัติ และผลลัพธ์ |
| ผลผลิต | (b)(7) ผลผลิตจริงและสัดส่วนเทียบกับผลผลิตตามทฤษฎี | g) ผลผลิตของแต่ละขั้น |
| ผู้ปฏิบัติและผู้ตรวจสอบ | (b)(11) ผู้ปฏิบัติและผู้กำกับดูแลหรือผู้ตรวจสอบในแต่ละขั้นที่สำคัญ (กรณีอุปกรณ์อัตโนมัติคือผู้ตรวจสอบ) | c) ผู้ปฏิบัติในแต่ละขั้นที่สำคัญ และผู้ตรวจสอบตามความจำเป็น |
| ความเบี่ยงเบน | (b)(12) การสอบสวนตาม 211.192 | h) บันทึกปัญหาพิเศษ และการอนุมัติความเบี่ยงเบนพร้อมลงนาม |
| อื่น ๆ | (b)(8) บันทึกการควบคุมฉลาก (b)(10) การสุ่มตัวอย่าง เป็นต้น | i) การอนุมัติของผู้รับผิดชอบการผลิต |
ข้อ 4.20 ของ EU มีหมายเหตุ ซึ่งมีใจความว่า “สำหรับกระบวนการที่ผ่านการตรวจสอบความถูกต้อง (validation) และมีการเฝ้าติดตามและควบคุมอย่างต่อเนื่อง รายงานที่สร้างขึ้นอัตโนมัติอาจจำกัดอยู่ที่สรุปความสอดคล้องและรายงานข้อมูลข้อยกเว้น/OOS ได้” ข้อจำกัดนี้ตั้งอยู่บนเงื่อนไขทั้งสองข้อ คือ “ผ่านการตรวจสอบความถูกต้องแล้ว” และ “เฝ้าติดตามและควบคุมอย่างต่อเนื่อง” จึงไม่ได้ใช้ได้กับทุกกระบวนการ
ใน Chapter 4 เดียวกัน ข้อ 4.8 กำหนดให้จัดทำบันทึก ณ เวลาที่ทำงานแต่ละงาน ข้อ 4.9 กำหนดว่าการแก้ไขสิ่งที่บันทึกไว้ต้องลงนามและลงวันที่ ต้องอ่านข้อมูลเดิมได้ และบันทึกเหตุผลตามความจำเป็น ไม่ว่าจะเป็นกระดาษหรืออิเล็กทรอนิกส์ก็ใช้หลักเดียวกัน
ข้อ 4.20 ของ PIC/S PE 009-18 Part I ใช้ถ้อยคำเดียวกับข้อ 4.20 ของ EU Chapter 4 สำหรับ GMP ยาของไทย อย. เคยแสดงแนวทางว่าจะปรับประกาศให้สอดคล้องกับ PIC/S GMP ไปพร้อมกับการเข้าเป็นสมาชิก PIC/S บทความนี้ยังไม่ได้ตรวจสอบถึงระดับตัวบทของประกาศที่ใช้อยู่ในปัจจุบัน
การออกแบบบันทึกแม่บท (MBR) และการควบคุมเวอร์ชัน
บทความนี้มองว่าคุณภาพของ EBR ถูกกำหนดโดยคุณภาพของ MBR เพราะหาก MBR คลุมเครือ ก็ไม่สามารถตรวจสอบค่าขีดจำกัดหรือดึงข้อยกเว้นออกมาได้
21 CFR 211.186(b) ระบุรายการที่ต้องเขียนใน MBR เช่น รายการส่วนประกอบที่ครบถ้วน น้ำหนักหรือปริมาตรของแต่ละส่วนประกอบ น้ำหนักตามทฤษฎีของแต่ละขั้นของกระบวนการ คำสั่งการผลิตและการควบคุมที่ครบถ้วน และขั้นตอนการสุ่มตัวอย่างและการทดสอบ สำหรับผลผลิตตามทฤษฎี ต้องเขียนร้อยละของขีดจำกัดบนและล่างไว้ด้วย หากออกนอกช่วงนั้นต้องสอบสวนตาม 211.192
ใน EU GMP Chapter 4 ส่วนที่ตรงกันคือข้อ 4.17 Manufacturing Formula และข้อ 4.18 Processing Instructions ข้อ 4.18 i) กำหนดให้เขียนรายละเอียดการควบคุมระหว่างกระบวนการ รวมถึงคำสั่งการสุ่มตัวอย่างและขีดจำกัดที่ยอมรับได้
ใน EBR ข้อมูลเหล่านี้เก็บเป็นข้อมูลที่มีโครงสร้าง ไม่ใช่ข้อความ โดยกำหนดรหัสผลิตภัณฑ์ ขั้นตอน พารามิเตอร์ ค่าขีดจำกัด วัตถุดิบที่ใช้ และบทบาทของผู้ลงนามที่จำเป็นเป็นรายการ วิธีนี้ทำให้ระบบเปรียบเทียบกับค่าขีดจำกัดได้ขณะปฏิบัติงาน
คำถามคำตอบด้านความถูกต้องของข้อมูล (data integrity Q&A) ของ FDA (ธันวาคม 2018) ข้อ Q6 แนะนำให้ฝ่ายคุณภาพหรือหน่วยงานที่เกี่ยวข้องควบคุมแบบฟอร์มเปล่า (เช่น แผ่นงานอิเล็กทรอนิกส์หรือบันทึกการผลิตและการควบคุมแม่บท) โดยให้เลขกำกับ ออกให้ใช้ และกระทบยอด ใน EBR จึงทำให้บันทึกการผลิตออกได้จากเวอร์ชันที่อนุมัติแล้วเท่านั้น และเก็บประวัติการออกไว้
เมื่อเปลี่ยนเวอร์ชัน ให้กำหนดก่อนว่าจะจัดการแบทช์ที่กำลังดำเนินอยู่อย่างไร เช่น แบทช์ที่เริ่มด้วยเวอร์ชันเก่าจะให้จบด้วยเวอร์ชันเก่าหรือไม่ และกระบวนการช่วงใดที่ห้ามเปลี่ยนเวอร์ชัน โดยกำหนดเป็นขั้นตอนปฏิบัติ วิธีกำหนดขอบเขตของการเปลี่ยนแปลงดูเพิ่มเติมได้ที่ ระบบบริหารการเปลี่ยนแปลง 4M: ควบคุมการปล่อยผลิตด้วยหลักฐาน
ตัวอย่างผลิตภัณฑ์ บริษัท Körber อธิบายในหน้าบริการด้าน MBR ว่าให้การสนับสนุนการย้ายจากบันทึกการผลิตแบบกระดาษไปสู่การปฏิบัติงานแบบอิเล็กทรอนิกส์บน PAS-X MES บริษัท Rockwell Automation อธิบายในหน้าผลิตภัณฑ์ FactoryTalk PharmaSuite ว่า “Master recipes follow ISA S88/95 standards”
การรับค่าการชั่งและการผสม: รับจากเครื่องชั่งโดยตรง และตรวจสอบค่าขีดจำกัดทันที
การชั่งเป็นขั้นตอนหนึ่งที่เกิดการคัดลอกผิดในบันทึกการผลิตได้ง่ายที่สุด 21 CFR 211.188(b)(4) กำหนดให้บันทึกน้ำหนักและปริมาตรของส่วนประกอบที่ใช้ในกระบวนการ และ EU GMP Chapter 4 ข้อ 4.20 d) กำหนดให้บันทึกปริมาณของวัตถุดิบเริ่มต้นแต่ละรายการที่ชั่งจริง
ใน EBR ออกแบบให้รับค่าจากเครื่องชั่งโดยตรง ไม่ให้คนคัดลอก ค่าที่รับเข้ามาจะถูกตัดสินทันทีเทียบกับค่าเป้าหมายและค่าความคลาดเคลื่อนที่ยอมรับได้ (tolerance) ที่กำหนดใน MBR หากออกนอกค่าความคลาดเคลื่อนที่ยอมรับได้ ระบบจะแจ้งผู้ปฏิบัติงานทันทีและบันทึกเป็นข้อยกเว้น พร้อมกันนั้นจะอ่านเลขล็อตวัตถุดิบและภาชนะ เพื่อยืนยันว่าตรงกับคำสั่ง วิธีเชื่อมต่อเครื่องชั่งกับ PLC หรือระบบระดับบนอธิบายไว้ใน เชื่อมต่อเครื่องชั่งอุตสาหกรรมกับ PLC: ข้อกำหนด RFP และ FAT/SAT สำหรับโรงงานไทย
เพื่อเป็นข้อมูลอ้างอิง ขอแนะนำแนวคิดเกี่ยวกับเครื่องชั่งวิเคราะห์ (analytical balance) ตาม FAQ ของ USP (<41> Balances และ <1251> Weighing on an Analytical Balance) ข้อกำหนดค่าน้ำหนักชั่งต่ำสุด (minimum weight) ไม่นับน้ำหนักภาชนะทารา ผลต่างของค่าที่อ่านได้ก่อนและหลังใส่วัสดุต้องเป็นไปตามข้อกำหนดค่าน้ำหนักชั่งต่ำสุด นอกจากนี้ FAQ ยังอธิบายว่า “smallest net weight” เป็นเกณฑ์ที่ผู้ใช้กำหนดเอง และควรตั้งให้มากกว่า “minimum weight” ที่ได้จากการคำนวณ ทั้งหมดนี้เป็นคำอธิบายในบริบทของเครื่องชั่งวิเคราะห์ จึงไม่ได้ใช้กับเครื่องชั่งในห้องชั่งของการผลิตได้โดยตรง
ขอแนะนำคำอธิบายของแต่ละบริษัทตามลำดับตัวอักษร ไม่ใช่การแนะนำหรือเปรียบเทียบ
- บริษัท Emerson อธิบายในเอกสารข้อมูลของ Syncade (มีนาคม 2018) ว่าระบบอ่านข้อมูลจากเครื่องชั่ง ส่งคำสั่งที่ออกไปยังเครื่องชั่งเข้าสู่ EBR เพื่อการทบทวนด้านความสอดคล้อง (compliance review) และยืนยันภาชนะจ่ายวัตถุดิบ
- บริษัท Rockwell Automation อธิบายในหน้าผลิตภัณฑ์ FactoryTalk PharmaSuite ว่ารองรับสถานการณ์การชั่งล่วงหน้า และทำให้การชั่งและการจ่ายวัตถุดิบเป็นอัตโนมัติได้
- บริษัท Siemens ระบุในหน้า Opcenter Execution Pharma ว่ามีฟังก์ชันการจัดการเครื่องชั่งและการยืนยันการสอบเทียบ การคำนวณค่าความคลาดเคลื่อนที่ยอมรับได้ และการรับจ่ายวัสดุที่เตรียมแล้ว
- บริษัท Tulip อธิบายใน App Suite ของ Electronic Batch Record ว่าแอป Weigh & Dispense นำทางผู้ปฏิบัติงานตามขั้นตอนการชั่งและการจ่ายวัตถุดิบ
การที่เครื่องชั่งได้รับการสอบเทียบอย่างถูกต้องก็เป็นเงื่อนไขพื้นฐานของบันทึกเช่นกัน อาจออกแบบให้ EBR อ้างอิงสถานะการสอบเทียบของเครื่องชั่ง และไม่ให้ชั่งด้วยเครื่องชั่งที่หมดอายุการสอบเทียบ การจัดการบันทึกการสอบเทียบดูได้ที่ ระบบบริหารจัดการการสอบเทียบเครื่องมือวัด – คู่มือโรงงานในไทย
การรับค่าการควบคุมระหว่างกระบวนการ (IPC) และข้อมูลอุปกรณ์
21 CFR 211.188(b)(5) กำหนดให้เก็บผลการควบคุมระหว่างกระบวนการและการควบคุมในห้องปฏิบัติการ และ EU GMP Chapter 4 ข้อ 4.20 f) กำหนดให้เก็บบันทึกการควบคุมระหว่างกระบวนการ ผู้ปฏิบัติ และผลลัพธ์
ค่า IPC มีทั้งค่าที่ผู้ปฏิบัติงานวัดด้วยเครื่องมือแล้วป้อนเข้า และค่าที่ได้จากอุปกรณ์หรือเซนเซอร์โดยอัตโนมัติ สำหรับแบบแรก หากรับค่าจากเครื่องมือวัดโดยตรงได้ก็ควรทำเช่นนั้น ถึงจะยังมีการป้อนด้วยมือ ก็ให้เทียบกับค่าขีดจำกัดใน MBR ทันทีที่ป้อน และหากเกินขีดจำกัดก็ให้เป็นข้อยกเว้นทันที ในบันทึกแบบกระดาษ ค่าที่เกินขีดจำกัดอาจถูกมองข้ามไปจนถึงขั้นการทบทวนของ QA บทความนี้มองว่าการตัดสินทันทีที่หน้างานคือหัวใจของประโยชน์จาก EBR
ข้อมูลต่อเนื่องของอุปกรณ์ เช่น อุณหภูมิ ความดัน และความเร็วการกวน มักสะสมอยู่ใน Historian ไม่จำเป็นต้องดึงข้อมูลทั้งหมดเข้า EBR อาจแบ่งบทบาทโดยดึงเฉพาะค่าที่บันทึกการผลิตต้องใช้ (ค่าสูงสุดและต่ำสุดของแต่ละขั้น เวลาคงสภาพ เป็นต้น) และช่วงที่เกินขีดจำกัด ส่วนรายละเอียดให้อ้างอิงจาก Historian วิธีเลือก Historian อธิบายไว้ใน การติดตั้งระบบ Historian อุตสาหกรรม: การเลือก RFP และ FAT/SAT สำหรับโรงงานไทย
ความสอดคล้องของเวลาก็สำคัญ 21 CFR 11.10(e) กำหนดให้บันทึกการตรวจสอบมีการประทับเวลาที่สร้างโดยคอมพิวเตอร์ และ EU GMP Annex 11 ข้อ 12.4 กำหนดให้บันทึกผู้ปฏิบัติงานและวันเวลา หากนาฬิกาของ EBR เครื่องชั่ง อุปกรณ์ และ Historian ไม่ตรงกัน จะอธิบายลำดับก่อนหลังของบันทึกไม่ได้ บทความนี้แนะนำให้ใส่กลไกการซิงโครไนซ์เวลาระหว่างระบบไว้ในข้อกำหนดของ RFP
ควรกำหนดล่วงหน้าด้วยว่าจะจัดการอย่างไรเมื่อข้อมูลขาดหายเพราะการสื่อสารขัดข้องหรือสาเหตุอื่น เช่น บันทึกช่วงที่ขาดหายเป็นข้อยกเว้น และหากเติมข้อมูลด้วยมือให้บันทึกเหตุผลและผู้ปฏิบัติ
บล็อกของบริษัท Rockwell Automation (24 มีนาคม 2017) อธิบายว่าข้อดีของ MES คือสามารถรับรู้ความเบี่ยงเบนจากคุณลักษณะสำคัญด้านคุณภาพได้ทันที ณ จุดต่าง ๆ เช่น IPC
ดึงข้อยกเว้น (ความเบี่ยงเบน) ออกมาและบันทึกอย่างไร
21 CFR 211.192 กำหนดให้สอบสวนอย่างละเอียดเมื่อมีความไม่สอดคล้องที่อธิบายไม่ได้หรือผลที่ไม่เป็นไปตามข้อกำหนด ซึ่งรวมถึงกรณีที่ผลผลิตตามทฤษฎีออกนอกขีดจำกัดบนหรือล่างใน MBR การสอบสวนต้องขยายไปยังแบทช์อื่นของผลิตภัณฑ์เดียวกัน และผลิตภัณฑ์อื่นที่อาจเกี่ยวข้อง ข้อสรุปของการสอบสวนและการติดตามผลต้องบันทึกเป็นลายลักษณ์อักษร EU GMP Chapter 4 ข้อ 4.20 h) ก็กำหนดให้บันทึกการผลิตมีการอนุมัติความเบี่ยงเบนพร้อมลงนาม
ใน EBR ควรจัดประเภทข้อยกเว้นไว้ล่วงหน้า ตัวอย่างการจัดประเภทมีดังนี้
- เกินขีดจำกัด: ค่าการชั่งหรือค่า IPC ออกนอกค่าขีดจำกัดใน MBR
- นอกขั้นตอน: ข้ามขั้นตอน ทำผิดลำดับ หรืออ่านล็อตวัตถุดิบที่ไม่ตรงกับคำสั่ง
- เกินเวลา: เวลาคงสภาพหรือเวลาระหว่างขั้นตอนเกินขีดจำกัดบนใน MBR
- ชั่งซ้ำหรือป้อนซ้ำ: วัดค่าใหม่ หรือแก้ไขค่าที่ป้อน
- สถานะเครื่องมือ: หมดอายุการสอบเทียบ การสื่อสารขัดข้อง ข้อมูลขาดหาย
ข้อยกเว้นต้องบันทึกโดยผูกกับขั้นตอนที่เกิดขึ้น ข้อยกเว้นที่ร้ายแรงให้เชื่อมกับบันทึกความเบี่ยงเบน การตัดสินว่าข้อยกเว้นใดถือเป็นความเบี่ยงเบนเป็นบทบาทของ QA สิ่งที่ระบบรับผิดชอบคือดึงข้อยกเว้นออกมาให้ครบและบันทึกไว้อย่างแน่นอน บทความนี้แนะนำให้กำหนดเส้นแบ่งนี้ให้ชัดตั้งแต่ขั้นกำหนดความต้องการ
หลักการ (Principle) ของ EU GMP Annex 11 ระบุว่า เมื่อระบบคอมพิวเตอร์เข้ามาแทนงานที่ทำด้วยมือ ระดับคุณภาพผลิตภัณฑ์ การควบคุมกระบวนการ และการประกันคุณภาพต้องไม่ลดลง เมื่อทำให้การดึงข้อยกเว้นเป็นอัตโนมัติ จึงต้องตรวจสอบว่าสิ่งที่เคยจับได้ในการทำงานแบบกระดาษจะไม่หลุดไป
บันทึกการตรวจสอบและลายมือชื่ออิเล็กทรอนิกส์ตาม GMP: ข้อกำหนดของ Part 11 และ Annex 11
ขอสรุปข้อกำหนดด้านบันทึกการตรวจสอบ (audit trail) และลายมือชื่ออิเล็กทรอนิกส์ที่ GMP กำหนด โดยแยกตามกฎระเบียบแต่ละฉบับ
กฎระเบียบสหรัฐฯ 21 CFR Part 11
21 CFR 11.10 กำหนดการควบคุมสำหรับระบบปิดดังนี้
- (a) การตรวจสอบความถูกต้อง (validation) เพื่อยืนยันความถูกต้อง ความน่าเชื่อถือ ความสม่ำเสมอของสมรรถนะตามที่ตั้งใจ และความสามารถในการระบุบันทึกที่ไม่ถูกต้องหรือถูกดัดแปลง
- (d) จำกัดการเข้าถึงระบบเฉพาะบุคคลที่ได้รับอนุญาต
- (e) บันทึกการตรวจสอบที่ปลอดภัย สร้างโดยคอมพิวเตอร์ และมีการประทับเวลา ซึ่งบันทึกวันเวลาของการป้อนข้อมูลและการดำเนินการของผู้ปฏิบัติงานที่สร้าง แก้ไข หรือลบบันทึกอิเล็กทรอนิกส์อย่างเป็นอิสระ การแก้ไขบันทึกต้องไม่บดบังข้อมูลที่บันทึกไว้ก่อนหน้า
- (f) การตรวจสอบของระบบที่บังคับลำดับขั้นตอนและเหตุการณ์ที่อนุญาต
- (g) การตรวจสอบสิทธิ์ เพื่อให้เฉพาะบุคคลที่ได้รับอนุญาตเท่านั้นที่ลงนาม แก้ไขบันทึก หรือดำเนินการได้
21 CFR 11.50 กำหนดให้บันทึกอิเล็กทรอนิกส์ที่ลงนามแล้วแสดง 3 อย่าง ได้แก่ ชื่อผู้ลงนาม วันเวลาที่ลงนาม และความหมายของการลงนาม (การทบทวน การอนุมัติ ความรับผิดชอบ การจัดทำ เป็นต้น) ทั้งการแสดงบนหน้าจอและการพิมพ์ต้องมี 3 อย่างนี้ 21 CFR 11.70 กำหนดให้ผูกลายมือชื่ออิเล็กทรอนิกส์เข้ากับบันทึก เพื่อไม่ให้ตัดออก คัดลอก หรือย้ายไปที่อื่นได้ด้วยวิธีทั่วไป ทั้งนี้ Part 11 ยังมีข้อกำหนดอื่น เช่น ความเป็นเอกลักษณ์ของลายมือชื่อ (ตั้งแต่ 11.100 เป็นต้นไป)
EU GMP Annex 11 (ฉบับปี 2011 ซึ่งใช้อยู่ในปัจจุบัน)
EU GMP Annex 11 ฉบับที่ใช้อยู่ในปัจจุบันคือฉบับปี 2011 ข้อ 9 Audit Trails กำหนดให้พิจารณาสร้างบันทึกการเปลี่ยนแปลงและการลบที่เกี่ยวข้องกับ GMP (บันทึกการตรวจสอบ) ไว้ในระบบ โดยอิงการประเมินความเสี่ยง การเปลี่ยนแปลงหรือการลบข้อมูลที่เกี่ยวข้องกับ GMP ต้องบันทึกเหตุผล บันทึกการตรวจสอบต้องแปลงเป็นรูปแบบที่เข้าใจได้ และต้องทบทวนเป็นระยะ
ข้อ 12 Security ข้อ 12.4 กำหนดให้สามารถบันทึกการระบุตัวผู้ปฏิบัติงานที่ป้อน เปลี่ยนแปลง ยืนยัน หรือลบข้อมูล พร้อมวันเวลา ข้อ 14 Electronic Signature กำหนดให้ลายมือชื่ออิเล็กทรอนิกส์มีผลภายในบริษัทเท่ากับลายมือชื่อที่เขียนด้วยมือ ผูกกับบันทึกอย่างถาวร และมีวันเวลาที่ลงนาม ข้อ 8.2 กำหนดว่าบันทึกที่สนับสนุนการปล่อยผ่านล็อตต้องพิมพ์ออกมาได้ในรูปแบบที่แสดงว่ามีการเปลี่ยนแปลงหลังจากการป้อนครั้งแรกหรือไม่
คำถามคำตอบด้านความถูกต้องของข้อมูลของ FDA
คำถามคำตอบของ FDA (ธันวาคม 2018) อธิบายบันทึกการตรวจสอบว่าเป็น “บันทึกอิเล็กทรอนิกส์ที่ปลอดภัย สร้างโดยคอมพิวเตอร์ และมีการประทับเวลา ซึ่งใช้สร้างลำดับเหตุการณ์ของการสร้าง แก้ไข และลบบันทึกอิเล็กทรอนิกส์ขึ้นใหม่ได้” ข้อ Q7 ระบุว่าผู้ทบทวนบันทึกควรทบทวนบันทึกการตรวจสอบไปพร้อมกับส่วนอื่นของบันทึก โดยยกตัวอย่าง 211.192 ว่าบันทึกการผลิตและการควบคุมทั้งหมด รวมถึงบันทึกการตรวจสอบ ต้องได้รับการทบทวนและอนุมัติโดยฝ่ายคุณภาพ ข้อ Q8 ระบุว่าหากกฎระเบียบกำหนดความถี่ของการทบทวนไว้ให้ปฏิบัติตามนั้น หากไม่ได้กำหนดไว้ให้ตัดสินจากความรู้เกี่ยวกับกระบวนการและการประเมินความเสี่ยง
ทิศทางของร่างฉบับปรับปรุง (ยังไม่มีผลบังคับใช้)
ร่างฉบับปรับปรุงของ Annex 11 ที่เผยแพร่ในปี 2025 ยังไม่มีผลบังคับใช้ ณ เวลาที่เขียนบทความนี้ เพื่อเป็นข้อมูลอ้างอิง ขอแนะนำทิศทางที่ร่างแสดงไว้โดยย่อ ข้อ 12.2 ระบุให้บันทึกการตรวจสอบเก็บผู้ใช้ที่ทำการเปลี่ยนแปลงและบทบาทของผู้นั้น ค่าเดิมและค่าใหม่ และวันเวลา และให้ระบบกระตุ้นให้ป้อนเหตุผลของการเปลี่ยนแปลง ข้อ 12.3 ระบุให้บันทึกการตรวจสอบเปิดใช้งานและล็อกไว้ตลอดเวลา ข้อ 12.6 ระบุการทบทวนโดยบุคคลที่ไม่ได้เกี่ยวข้องโดยตรงกับกิจกรรมนั้น ข้อ 12.7 ระบุการทบทวนที่คัดเลือกเป้าหมายตามความเสี่ยง และข้อ 12.8 ระบุการทบทวนก่อนการปล่อยผ่านล็อตเป็นหลัก ในส่วน 13 Electronic Signatures ระบุการยืนยันตัวตนซ้ำเมื่อลงนาม (13.3) การแสดงลายมือชื่อให้มีชื่อ ชื่อผู้ใช้ บทบาท ความหมาย และวันเวลา (13.6) และการผูกกับบันทึกอย่างถาวร (13.8) ทั้งหมดนี้เป็นเนื้อหาของร่าง ไม่ใช่ข้อกำหนดในปัจจุบัน
พระราชบัญญัติว่าด้วยธุรกรรมทางอิเล็กทรอนิกส์ของไทย
พระราชบัญญัติว่าด้วยธุรกรรมทางอิเล็กทรอนิกส์ของไทย (พ.ศ. 2544 ปี 2001) กำหนดผลทางกฎหมายของลายมือชื่ออิเล็กทรอนิกส์ในฐานะกฎหมายทั่วไป มาตรา 9 (Section 9) ตามฉบับแก้ไขปี 2019 (No. 3, B.E. 2562) ระบุว่า ในกรณีที่กฎหมายกำหนดให้ต้องลงลายมือชื่อ หากใช้วิธีที่ระบุตัวบุคคลได้และแสดงว่าบุคคลนั้นรับรองเนื้อหาของข้อมูลอิเล็กทรอนิกส์ และใช้วิธีที่เชื่อถือได้เมื่อพิจารณาจากวัตถุประสงค์ เป็นต้น ให้ถือว่ามีการลงลายมือชื่อแล้ว มาตรา 26 (Section 26) ระบุเงื่อนไข 4 ข้อของลายมือชื่ออิเล็กทรอนิกส์ที่เชื่อถือได้ ได้แก่ ข้อมูลสำหรับใช้สร้างลายมือชื่อเชื่อมโยงกับผู้ลงนามเพียงผู้เดียว ข้อมูลนั้นอยู่ในการควบคุมของผู้ลงนามเพียงผู้เดียวขณะลงนาม สามารถตรวจพบการเปลี่ยนแปลงลายมือชื่ออิเล็กทรอนิกส์หลังการลงนามได้ และสามารถตรวจพบการเปลี่ยนแปลงข้อมูลหลังการลงนามได้ (กรณีที่มีวัตถุประสงค์เช่นนั้น) นอกจากนี้ ETDA ได้เผยแพร่แนวทางการลงลายมือชื่ออิเล็กทรอนิกส์ ขมธอ. 23-2563
อย่างไรก็ตาม นี่คือผลทางกฎหมายของลายมือชื่ออิเล็กทรอนิกส์ในฐานะกฎหมายทั่วไป ข้อกำหนดของลายมือชื่ออิเล็กทรอนิกส์สำหรับบันทึกตาม GMP ต้องพิจารณาจาก Part 11, Annex 11 และแนวทางของ PIC/S เป็นต้น บทความนี้มองว่าควรแยกพิจารณาสองเรื่องนี้ออกจากกัน
วิธีเก็บประวัติการแก้ไขและการอนุมัติบันทึกดูเพิ่มเติมได้ที่ ระบบแก้ไขและอนุมัติผลการผลิต: แนวทางสำหรับโรงงานในไทย
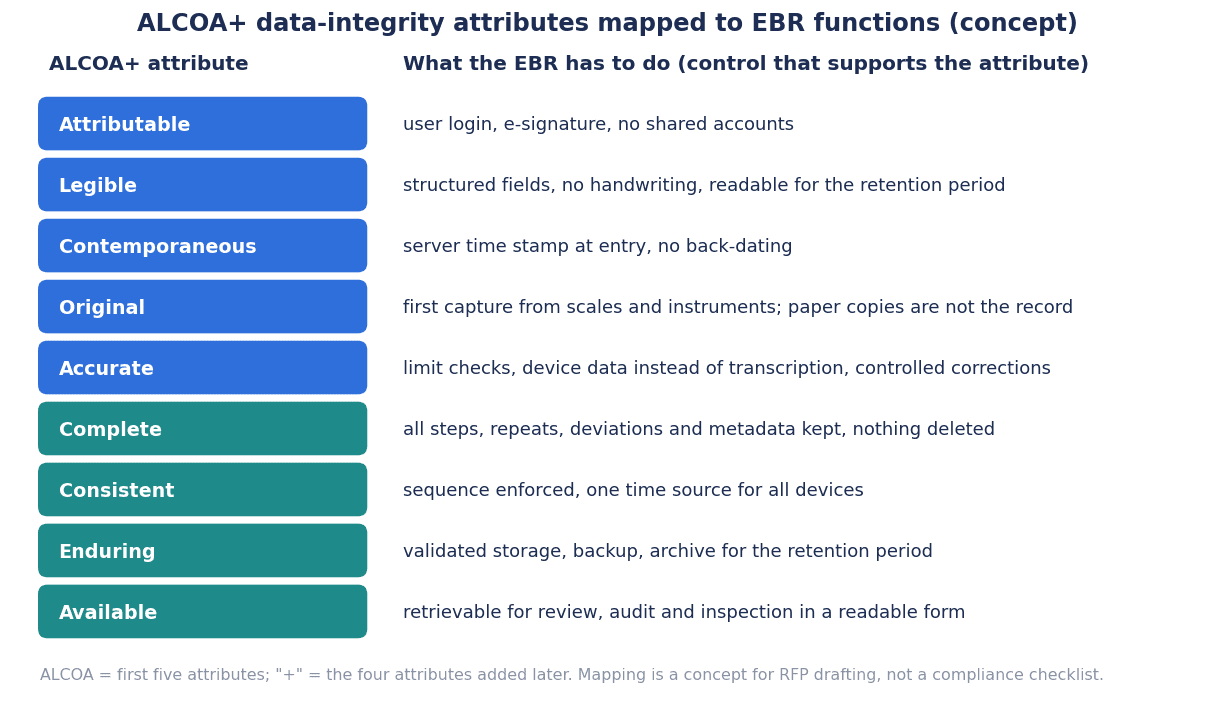
รูปที่ 2 ความสอดคล้องระหว่างคุณลักษณะ 9 ข้อของ ALCOA+ กับฟังก์ชันของ EBR เป็นแผนภาพแนวคิดสำหรับใช้เขียน RFP ไม่ใช่รายการตรวจสอบความสอดคล้อง
ความถูกต้องของข้อมูล: แปลง ALCOA+ เป็นฟังก์ชันของ EBR
PIC/S PI 041-1 (1 กรกฎาคม 2021) ข้อ 7.4 ระบุว่า ALCOA คืออักษรย่อของ Attributable, Legible, Contemporaneous, Original, Accurate และเมื่อเพิ่ม Complete, Consistent, Enduring, Available เข้าไปเรียกว่า ALCOA+ เอกสาร WHO TRS 1033 Annex 4 (2021) ก็อธิบาย ALCOA+ ด้วยคุณลักษณะชุดเดียวกัน และเน้นว่าต้องเป็นไปตามคุณลักษณะเหล่านี้ตลอดระยะเวลาการเก็บรักษาบันทึก
เมื่อแปลงเป็นฟังก์ชันของ EBR อาจจับคู่ได้ดังนี้ ระบุผู้กระทำได้ (Attributable) คือบัญชีผู้ใช้รายบุคคลและลายมือชื่ออิเล็กทรอนิกส์ อ่านได้ชัดเจน (Legible) คือช่องป้อนข้อมูลที่มีโครงสร้างและการแสดงผลบนหน้าจอหรือการพิมพ์ บันทึกในเวลาที่ทำ (Contemporaneous) คือการป้อน ณ เวลาที่ปฏิบัติงานและการประทับเวลา เป็นต้นฉบับ (Original) คือการรับค่าจากเครื่องมือโดยตรง ถูกต้อง (Accurate) คือการตรวจสอบค่าขีดจำกัด ครบถ้วน (Complete) คือช่องที่บังคับกรอกและการบันทึกข้อยกเว้น สอดคล้องกัน (Consistent) คือการซิงโครไนซ์เวลาและการบังคับลำดับขั้นตอน ส่วนคงทน (Enduring) และพร้อมใช้ (Available) คือการเก็บรักษาและการจัดเก็บถาวร
สำหรับบันทึกการตรวจสอบ PI 041-1 ข้อ 9.6 ระบุว่าฟังก์ชันบันทึกการตรวจสอบควรเปิดใช้งานและล็อกไว้ตลอดเวลา เพื่อไม่ให้ปิดใช้งาน ลบ หรือแก้ไขได้ หากผู้ดูแลระบบทำสิ่งเหล่านั้นได้ การดำเนินการนั้นควรถูกบันทึกในบันทึกการตรวจสอบโดยอัตโนมัติ บันทึกการตรวจสอบที่สำคัญต้องทบทวนโดยอิสระร่วมกับบันทึกอื่นของงานนั้น ก่อนการยืนยันว่างานเสร็จสิ้น (เช่น ก่อนการปล่อยผ่านล็อต) ส่วนบันทึกการตรวจสอบที่ไม่สำคัญสามารถตรวจในการทบทวนระบบตามความถี่ที่กำหนดไว้ล่วงหน้าได้
WHO TRS 1033 Annex 4 อธิบายบันทึกการตรวจสอบว่าเป็นเมทาดาทาที่ใช้สร้างประวัติของบันทึกขึ้นใหม่ได้ รวมถึง “ใคร ทำอะไร เมื่อใด และเพราะเหตุใด” จากนั้นระบุว่าควรเปิดบันทึกการตรวจสอบสำหรับทุกการดำเนินการ จำกัดสิทธิ์ในการเปิดและปิดใช้งาน และไม่ควรยอมให้มีการเปลี่ยนแปลงอย่างการลบแบบถาวร (hard delete)
ขอกล่าวถึงการใช้งานแบบไฮบริดที่มีทั้งกระดาษและอิเล็กทรอนิกส์ปนกันด้วย PI 041-1 ข้อ 9.10 ระบุว่าระบบไฮบริดอาจเปราะบางต่อการปลอมแปลง จึงไม่แนะนำให้ใช้ และควรแทนที่เมื่อเป็นไปได้ ในทางกลับกัน EU GMP Chapter 4 ข้อ 4.1 ตั้งอยู่บนสมมติฐานว่าอาจมีรูปแบบไฮบริดได้ และกำหนดให้ระบุความสัมพันธ์ของเอกสารแม่บทและบันทึก รวมถึงมาตรการควบคุม หากการใช้งานแบบไฮบริดเกิดขึ้นในช่วงเปลี่ยนผ่านระหว่างการติดตั้งระบบ ก็ต้องจัดทำมาตรการควบคุมนั้นเป็นเอกสารไว้
สำหรับโรงงานที่ส่งผลิตภัณฑ์ไปญี่ปุ่น กฎระเบียบของญี่ปุ่นก็เกี่ยวข้องด้วย กฎกระทรวงว่าด้วย GMP ของญี่ปุ่นได้รับการแก้ไขโดยกฎกระทรวงสาธารณสุข แรงงานและสวัสดิการ ฉบับที่ 90 ปี Reiwa 3 (2021) และมีผลบังคับใช้เมื่อ 1 สิงหาคม 2021 สำหรับบันทึกแม่เหล็กไฟฟ้า (electromagnetic records) และลายมือชื่ออิเล็กทรอนิกส์ มีหนังสือแจ้งเรื่อง “การใช้บันทึกแม่เหล็กไฟฟ้าและลายมือชื่ออิเล็กทรอนิกส์ในการยื่นคำขออนุมัติหรือขออนุญาตเกี่ยวกับยาและผลิตภัณฑ์อื่น” (1 เมษายน 2005, Yakushokuhatsu No. 0401022) บทความนี้แนะนำเพียงชื่อและวันที่เท่านั้น
การทบทวนแบบยกเว้น (review by exception) และการปล่อยผ่านล็อต
การทบทวนแบบยกเว้น (review by exception) คือแนวคิดที่ QA ไม่ได้ตรวจทุกหน้าเท่า ๆ กัน แต่ทบทวนโดยเน้นที่ข้อยกเว้นที่ระบบดึงออกมา ในส่วนนี้จะทำความเข้าใจสถานะของแนวคิดนี้ตามกฎระเบียบให้ถูกต้อง
ประการแรก กฎระเบียบสหรัฐฯ 21 CFR 211.192 กำหนดให้หน่วยควบคุมคุณภาพ (quality control unit) ทบทวนและอนุมัติบันทึกการผลิตและการควบคุมทั้งหมดก่อนการปล่อยผ่านล็อต แม้จะใช้การทบทวนแบบยกเว้น ข้อกำหนดนี้ก็ไม่ได้หายไป สถานะของการทบทวนแบบยกเว้นคือ การใช้ข้อเท็จจริงที่ว่า EBR ได้ยืนยันความถูกต้องของบันทึกในแต่ละขั้นตอนแล้ว เป็นพื้นฐานของการทบทวนโดยฝ่ายคุณภาพ
หมายเหตุของข้อ 4.20 ใน EU GMP Chapter 4 ตามที่กล่าวไปแล้ว ระบุว่าสำหรับกระบวนการที่ผ่านการตรวจสอบความถูกต้องและมีการเฝ้าติดตามและควบคุมอย่างต่อเนื่อง รายงานที่สร้างขึ้นอัตโนมัติอาจจำกัดอยู่ที่สรุปความสอดคล้องและรายงานข้อยกเว้น/OOS ได้ PIC/S PI 041-1 ข้อ 9.6 ยก “Review by exception – focusing on anomalous or unauthoried activities” เป็นหนึ่งในจุดเน้นของการทบทวนบันทึกการตรวจสอบ ในอภิธานศัพท์อธิบายรายงานข้อยกเว้น (exception report) ว่าเป็น “เครื่องมือค้นหาที่ผ่านการตรวจสอบความถูกต้อง ซึ่งระบุและบันทึกข้อมูลหรือการดำเนินการที่ผิดปกติตามที่กำหนดไว้ล่วงหน้า” ข้อ Q7 ในคำถามคำตอบของ FDA ก็ระบุว่าควรทบทวนบันทึกการตรวจสอบในฐานะส่วนหนึ่งของบันทึก
ISPE GAMP Good Practice Guide: Manufacturing Execution Systems (2010) มีบทที่ว่าด้วยนิยามและเหตุผลรองรับของ Review by Exception เป็น Appendix 8 บล็อกของบริษัท Rockwell Automation (2017) อธิบายว่า เนื่องจาก MES บังคับการควบคุมระหว่างการปฏิบัติงาน จึงจำกัดการทบทวนไว้ที่ข้อยกเว้นแทนที่จะเป็นบันทึกทั้งหมดได้ บริษัท MasterControl, Siemens และ Tulip ก็กล่าวถึงฟังก์ชัน review by exception ในคำอธิบายผลิตภัณฑ์ของแต่ละบริษัทเช่นกัน
สำหรับการปล่อยผ่านล็อต EU GMP Annex 11 ข้อ 15 Batch release กำหนดว่า เมื่อใช้ระบบคอมพิวเตอร์บันทึกการรับรองและการปล่อยผ่านล็อต ต้องให้ QP (Qualified Person) เท่านั้นที่รับรองได้ ต้องบันทึกผู้ตัดสินอย่างชัดเจน และต้องดำเนินการด้วยลายมือชื่ออิเล็กทรอนิกส์
บทความนี้มองว่าเงื่อนไขพื้นฐานของการเปลี่ยนไปใช้การทบทวนแบบยกเว้นมีดังนี้
- MBR กำหนดค่าขีดจำกัดและค่าความคลาดเคลื่อนที่ยอมรับได้ไว้แล้ว
- การจัดประเภทข้อยกเว้นและเกณฑ์ตัดสินระดับความร้ายแรงถูกกำหนดเป็นขั้นตอนปฏิบัติแล้ว
- ยืนยันผ่านการตรวจสอบความถูกต้องแล้วว่ารายงานข้อยกเว้นดึงสิ่งที่ต้องดึงออกมาได้ครบถ้วน
- ทำการทบทวนทุกรายการคู่ขนานกับการทบทวนแบบยกเว้นในช่วงระยะเวลาหนึ่ง และยืนยันว่าผลตรงกันก่อนจะเปลี่ยนผ่าน
ผลการปล่อยผ่านล็อตจะสะท้อนไปยังสถานะล็อตใน ERP หรือ LIMS สิ่งสำคัญคือสถานะพักไว้ ผ่าน และไม่ผ่าน ต้องเห็นตรงกันทั้งในระบบคลังสินค้าและระบบการจัดส่ง การจัดการการพักและการปลดพักอธิบายไว้ใน ระบบจัดการสินค้าพักคุณภาพในโรงงาน: แนวทางนำไปใช้
การเชื่อมต่อกับ ERP, LIMS, Historian และเครื่องชั่ง
EBR ไม่ได้ทำงานจบในตัวเอง บทความนี้แนะนำให้วาดการไหลของข้อมูลก่อน แล้วแบ่งความรับผิดชอบตามแต่ละอินเทอร์เฟซ การไหลโดยทั่วไปมีดังนี้
- ERP ออกคำสั่งผลิต (ผลิตภัณฑ์ เลขที่แบทช์ ปริมาณ)
- EBR สร้างบันทึกการปฏิบัติงานของแบทช์นั้นจาก MBR ที่อนุมัติแล้ว
- รับค่าการชั่งจากเครื่องชั่ง และจัดสรรล็อตวัตถุดิบ
- ปฏิบัติตามขั้นตอน และรับค่า IPC กับข้อมูลอุปกรณ์ (Historian)
- รับผลการทดสอบจาก LIMS
- QA ทบทวนข้อยกเว้นและตัดสินการปล่อยผ่านล็อต
- สะท้อนผลการตัดสินไปยังสถานะล็อตใน ERP
สำหรับแต่ละอินเทอร์เฟซ ให้กำหนดว่าระบบใดถือข้อมูลต้นฉบับ (system of record) เมื่อส่งไม่สำเร็จฝ่ายใดเป็นผู้ส่งซ้ำ และจะยืนยันค่าที่ได้รับอย่างไร ในการจัดสรรล็อตวัตถุดิบ จะเกิดการรวมที่ใส่หลายล็อตลงในหนึ่งแบทช์ และการแยกที่แบ่งหนึ่งแบทช์ออกเป็นหลายล็อตบรรจุ แนวคิดการติดตามในกรณีนี้ดูได้ที่ การจัดการล็อตสารเคมี 2026 – การตรวจสอบย้อนกลับขาดตอนที่จุดรวม ไม่ใช่จุดแยก
การเก็บรักษาบันทึกและการรับการตรวจประเมิน
ระยะเวลาการเก็บรักษาแตกต่างกันตามกฎระเบียบแต่ละฉบับ ขอสรุปไว้เพื่อไม่ให้สับสน
| กฎระเบียบ | ระยะเวลาการเก็บรักษาและข้อกำหนดการจัดเก็บ |
|---|---|
| สหรัฐฯ 21 CFR 211.180(a) | อย่างน้อย 1 ปีหลังวันหมดอายุของแบทช์ สำหรับยา OTC บางชนิดที่ได้รับยกเว้นการแสดงวันหมดอายุ คือ 3 ปีหลังการจำหน่ายแบทช์นั้น |
| สหรัฐฯ 21 CFR 211.180(c)(d) | บันทึกที่เรียกดูทางอิเล็กทรอนิกส์จากสถานที่อื่นได้ทันที ถือว่าเป็นไปตามข้อกำหนดการจัดเก็บ สามารถเก็บเป็นต้นฉบับหรือสำเนาที่ถูกต้องแท้จริง (true copy) ได้ |
| EU GMP Chapter 4 ข้อ 4.11 | 1 ปีหลังวันหมดอายุของแบทช์ หรืออย่างน้อย 5 ปีหลังการรับรองโดย QP แล้วแต่ระยะใดยาวกว่า สำหรับยาวิจัยคืออย่างน้อย 5 ปีหลังสิ้นสุดการวิจัยทางคลินิกครั้งสุดท้ายที่ใช้แบทช์นั้น |
| EU GMP Chapter 4 ข้อ 4.10 | กำหนดมาตรการควบคุมเพื่อรักษาความครบถ้วนของบันทึกตลอดระยะเวลาการเก็บรักษา และตรวจสอบความถูกต้องตามความจำเป็น |
EU GMP Annex 11 กำหนดเรื่องการเก็บรักษาบันทึกอิเล็กทรอนิกส์ดังนี้ ข้อ 7 Data Storage คือ ปกป้องข้อมูลทั้งทางกายภาพและทางอิเล็กทรอนิกส์ ตรวจสอบการเข้าถึงได้ ความสามารถในการอ่าน และความถูกต้อง สำรองข้อมูลเป็นประจำ และยืนยันว่ากู้คืนได้ในการตรวจสอบความถูกต้องพร้อมเฝ้าติดตามเป็นระยะ ข้อ 17 Archiving คือ ตรวจสอบการเข้าถึงได้ ความสามารถในการอ่าน และความครบถ้วนของข้อมูลที่จัดเก็บถาวร และเมื่อเปลี่ยนแปลงระบบให้ยืนยันและทดสอบว่ายังเรียกข้อมูลออกมาได้ ข้อ 16 Business Continuity คือ เตรียมวิธีทดแทนเมื่อเกิดเหตุขัดข้อง จัดทำเป็นเอกสาร และทดสอบ
EBR ต้องเก็บบันทึกอิเล็กทรอนิกส์เป็นระยะเวลายาว บทความนี้มองว่าควรยืนยันตั้งแต่ขั้น RFP ว่า หลังเปลี่ยนผลิตภัณฑ์หรืออัปเกรดเวอร์ชันแล้ว จะยังเรียกบันทึกการผลิตในอดีตออกมาได้หรือไม่
ขอกล่าวถึงกฎระเบียบของไทยด้วย สำหรับเครื่องสำอาง คู่มือสถานที่ (ฉบับปรับปรุงธันวาคม 2020) ตามประกาศของ อย. เกี่ยวกับการผลิตและนำเข้าเครื่องสำอาง (2018) อ้างอิง ASEAN Cosmetic GMP ซึ่งกำหนดให้จัดทำเอกสาร master formula และบันทึกการผลิต ส่วนข้อกำหนดเรื่องระยะเวลาการเก็บรักษาบันทึกและอื่น ๆ ในประกาศ GMP อาหารและประกาศ GMP ยาของไทย บทความนี้ยังไม่ได้ตรวจสอบ บทความนี้แนะนำให้ยืนยันจากตัวบทของประกาศที่เกี่ยวข้อง
จุดที่มักสะดุดในโรงงานไทย
ต่อไปนี้เป็นจุดที่มักสะดุดในโรงงานไทยตามมุมมองของบทความนี้
- มาตรฐานซ้อนระหว่างมาตรฐานสำนักงานใหญ่กับกฎหมายท้องถิ่น: หากเริ่มกำหนดความต้องการโดยยังไม่ชัดว่าจะยึดมาตรฐานของสำนักงานใหญ่ญี่ปุ่น (ซึ่งอิงกฎระเบียบสหรัฐฯ EU หรือญี่ปุ่น) หรือประกาศของไทยเป็นเกณฑ์ จะต้องย้อนกลับมาแก้ภายหลัง ขั้นแรกให้ทำรายการปลายทางการจัดส่งของผลิตภัณฑ์เป้าหมายและกฎระเบียบที่ใช้บังคับ
- ภาษาของหน้าจอและบันทึก: กำหนดว่าจะแสดงหน้าจอเป็นภาษาไทย อังกฤษ หรือญี่ปุ่น และจะเก็บบันทึกเป็นภาษาใด หากภาษาของหน้าจอที่ผู้ปฏิบัติงานอ่านต่างจากภาษาของบันทึกที่แสดงต่อผู้ตรวจประเมิน ต้องอธิบายความสัมพันธ์ระหว่างกันได้
- บัญชีผู้ใช้ร่วม: หากผู้ปฏิบัติงานใช้บัญชีเดียวกัน บันทึกจะไม่แสดงว่าใครเป็นผู้ดำเนินการ ให้ออกแบบจำนวนเครื่องและการสลับกะโดยตั้งอยู่บนบัญชีผู้ใช้รายบุคคล
- คุณสมบัติของผู้ปฏิบัติงาน: อาจออกแบบให้ EBR อ้างอิงสถานะคุณสมบัติ เพื่อไม่ให้ผู้ปฏิบัติงานที่ยังไม่ผ่านการอบรมทำขั้นตอนที่สำคัญได้ แนวคิดดูได้ที่ ระบบจัดการวันหมดอายุคุณสมบัติผู้ปฏิบัติงานในโรงงาน: แนวทางติดตั้ง
- การบันทึกซ้ำซ้อนในช่วงไฮบริด: ในช่วงที่ใช้กระดาษคู่ขนานกับ EBR ให้กำหนดตามผลิตภัณฑ์และขั้นตอนว่าฝั่งใดเป็นต้นฉบับ
- การเข้าถึงระยะไกลเพื่อบำรุงรักษาโดยผู้ขาย: สำหรับการเชื่อมต่อบำรุงรักษาจากต่างประเทศ ให้กำหนดการบันทึกว่าใครทำอะไรเมื่อใด และขั้นตอนอนุมัติการเชื่อมต่อไว้
- ไฟฟ้าดับและการสื่อสารขัดข้อง: กำหนดวิธีบันทึกระหว่างไฟฟ้าดับหรือการสื่อสารขัดข้อง และขั้นตอนนำเข้าและกระทบยอดหลังกู้คืน ไว้ล่วงหน้าและทดสอบ
ข้อกำหนดที่ต้องเขียนใน RFP
ตารางต่อไปนี้สรุปตัวอย่างข้อกำหนดที่ต้องเขียนใน RFP ของ EBR เป็นตัวอย่างตามมุมมองของบทความนี้ แต่ละโรงงานต้องเพิ่มหรือตัดออกตามความเหมาะสม
| หมวดข้อกำหนด | ตัวอย่างเนื้อหาที่เขียนใน RFP |
|---|---|
| การจัดโครงสร้าง MBR และการควบคุมเวอร์ชัน | กำหนดขั้นตอน พารามิเตอร์ ค่าขีดจำกัด วัตถุดิบ และบทบาทผู้ลงนามเป็นรายการได้ ออกบันทึกการผลิตจากเวอร์ชันที่อนุมัติแล้วเท่านั้น และเก็บประวัติการออก ตั้งค่าการจัดการเวอร์ชันของแบทช์ที่กำลังดำเนินอยู่ได้ |
| การรับค่าจากเครื่องชั่งและเครื่องมือวัดโดยตรง | แสดงรายการรุ่น วิธีเชื่อมต่อ และค่าที่รับเข้า ของเครื่องชั่งและเครื่องมือวัดเป้าหมาย ระบุรายการที่ยังป้อนด้วยมืออย่างชัดเจน |
| การตรวจสอบค่าขีดจำกัดและการจัดประเภทข้อยกเว้น | เทียบกับค่าขีดจำกัดขณะป้อน และจัดประเภทพร้อมบันทึกข้อยกเว้น ได้แก่ เกินขีดจำกัด นอกขั้นตอน เกินเวลา ป้อนซ้ำ และสถานะเครื่องมือ |
| การเชื่อมกับบันทึกความเบี่ยงเบน | ผูกข้อยกเว้นกับขั้นตอนที่เกิดขึ้น และเปิดบันทึกความเบี่ยงเบนได้ สถานะของความเบี่ยงเบนสะท้อนไปยังการปล่อยผ่านล็อตของแบทช์ |
| ลายมือชื่ออิเล็กทรอนิกส์ | แสดงและพิมพ์ชื่อผู้ลงนาม วันเวลาที่ลงนาม และความหมายของการลงนามได้ (21 CFR 11.50) ผูกลายมือชื่อเข้ากับบันทึก (21 CFR 11.70) |
| บันทึกการตรวจสอบและการทบทวน | เก็บผู้ปฏิบัติงานและวันเวลาของการสร้าง แก้ไข และลบ เหตุผลของการเปลี่ยนแปลง และค่าเดิม ไม่สามารถปิดบันทึกการตรวจสอบได้ ดึงบันทึกการตรวจสอบรายแบทช์ออกมาทบทวนได้ |
| สิทธิ์และบัญชีผู้ใช้รายบุคคล | ตั้งค่าสิทธิ์ตามบทบาท บันทึกการให้และเพิกถอนสิทธิ์ ไม่ตั้งอยู่บนบัญชีผู้ใช้ร่วม |
| การซิงโครไนซ์เวลา | วิธีซิงโครไนซ์เวลาของ EBR เครื่องชั่ง อุปกรณ์ และ Historian และวิธีตรวจจับความคลาดเคลื่อนของเวลา |
| ระยะเวลาการเก็บรักษาและการจัดเก็บถาวร | ตั้งระยะเวลาการเก็บรักษาตามกฎระเบียบแต่ละฉบับได้ เรียกบันทึกในอดีตออกมาได้แม้หลังอัปเกรดเวอร์ชัน |
| อินเทอร์เฟซกับ ERP, LIMS และ Historian | รายการข้อมูลที่รับส่งของคำสั่งผลิต ล็อต ผลการทดสอบ และผลการตัดสิน ตำแหน่งของข้อมูลต้นฉบับ และวิธีส่งซ้ำ |
| UI หลายภาษา | ภาษาของหน้าจอ (ไทย อังกฤษ ญี่ปุ่น เป็นต้น) และภาษาที่ใช้เก็บบันทึก |
| การทำงานเมื่อไฟฟ้าดับหรือการสื่อสารขัดข้อง | มีการบันทึกชั่วคราวที่เครื่องปลายทางหรือไม่ การนำเข้าและกระทบยอดหลังกู้คืน และการบันทึกข้อยกเว้นในช่วงนั้น |
| เอกสารการตรวจสอบความถูกต้อง | ขอบเขตการส่งมอบแผนและรายงาน IQ, OQ, PQ และการแบ่งงานระหว่างผู้ขายกับผู้ใช้ |
| การส่งออกข้อมูล | ส่งออกบันทึกการผลิตและบันทึกการตรวจสอบได้ทั้งในรูปแบบที่คนอ่านได้และรูปแบบอิเล็กทรอนิกส์ |
แม้ผู้ขายจะอธิบายว่าระบบเป็นไปตาม Part 11 หรือ Annex 11 ก็ไม่ได้หมายถึงการรับรองจากหน่วยงานกำกับดูแล ต้องยืนยันด้วยการตรวจสอบความถูกต้องของบริษัทเองว่าการใช้งานของบริษัทเป็นไปตามข้อกำหนด
เกณฑ์รับมอบใน FAT/SAT สำหรับ EBR
FAT คือการทดสอบรับมอบในสภาพแวดล้อมของผู้ขายก่อนส่งมอบ ส่วน SAT คือการทดสอบรับมอบกับเครื่องจริงในโรงงาน บทความนี้แนะนำให้รับผลการทดสอบเป็นบันทึก และให้บริษัทตรวจทานตัวเลขเอง
| การทดสอบ | ตัวอย่างเกณฑ์รับมอบ |
|---|---|
| FAT | ดำเนินการทุกขั้นตอนของ MBR ตั้งแต่ต้นจนจบได้ด้วยแบทช์จำลอง |
| FAT | เมื่อป้อนค่าที่เกินขีดจำกัด ค่านั้นถูกดึงออกมาเป็นข้อยกเว้นและบันทึกโดยผูกกับขั้นตอน |
| FAT | บันทึกการตรวจสอบเก็บว่าใครเปลี่ยนอะไร เมื่อใด และเพราะเหตุใด |
| FAT | หน้าจอและการพิมพ์ของลายมือชื่ออิเล็กทรอนิกส์แสดงชื่อ วันเวลา และความหมาย |
| FAT | เมื่อแก้ไข ค่าเดิมยังคงอยู่และมีการบันทึกเหตุผลของการเปลี่ยนแปลง |
| FAT | ค่าจากเครื่องชั่งเข้าสู่บันทึกโดยไม่ต้องคัดลอก |
| SAT | ค่าที่แสดงบนเครื่องชั่งและเครื่องมือวัดจริงตรงกับค่าที่บันทึกใน EBR |
| SAT | ทดลองทำให้ไฟฟ้าดับและการสื่อสารขัดข้อง แล้วกระทบยอดบันทึกหลังกู้คืนได้โดยไม่มีข้อมูลขาดหาย |
| SAT | การดำเนินการตั้งแต่การทบทวนแบบยกเว้นจนถึงการปล่อยผ่านล็อตถูกเก็บไว้ในบันทึกการใช้งาน |
| SAT | ผลการปล่อยผ่านล็อตสะท้อนไปยังสถานะล็อตใน ERP และ LIMS |
| SAT | จัดเก็บบันทึกการผลิตและบันทึกการตรวจสอบ แล้วส่งออกและเรียกดูได้ |
รายการที่ผ่านใน FAT แล้วก็ต้องยืนยันซ้ำใน SAT ภายใต้เงื่อนไขของเครื่องจริง โดยเฉพาะความตรงกันของค่าจากเครื่องชั่ง และการกู้คืนจากไฟฟ้าดับหรือการสื่อสารขัดข้อง ซึ่งยืนยันได้กับเครื่องจริงเท่านั้น
การประมาณต้นทุนและประโยชน์ด้วยแบบจำลอง (ตัวเลขสมมติ)
ตัวเลขต่อจากนี้ทั้งหมดเป็นตัวเลขสมมติที่จัดทำขึ้นสำหรับบทความนี้ ไม่ใช่ตัวเลขของโรงงานจริง รายการต้นทุนจำกัดไว้เพียง 2 รายการที่เกี่ยวกับบันทึกการผลิต และไม่ได้นับต้นทุนคุณภาพโดยรวม การเปลี่ยนอุปกรณ์ และค่าไลเซนส์กับค่าบำรุงรักษา
โรงงานที่สมมติคือโรงงาน GMP ของบริษัทญี่ปุ่นในไทยที่ผลิตผลิตภัณฑ์เสริมอาหารและยาแบบแบทช์ ผลิตปีละ 1,200 แบทช์ บันทึกการผลิตเป็นกระดาษ และ QA ทบทวนทุกหน้าก่อนตัดสินการปล่อยผ่านล็อต
สถานะปัจจุบัน
| รายการต้นทุน | การคำนวณ | ต้นทุนต่อปี |
|---|---|---|
| A ชั่วโมงงานในการจัดทำ คัดลอก และทบทวนบันทึก | ต่อ 1 แบทช์ ฝ่ายผลิต 1.5 ชั่วโมง + QA 3.0 ชั่วโมง = 4.5 ชั่วโมง × 1,200 แบทช์ = 5,400 ชั่วโมงคน อัตราต่อชั่วโมงคน 180 THB | 972,000 THB |
| B การตรวจซ้ำ แก้ไข และลงนามใหม่ของบันทึกที่บกพร่อง | ปีละ 240 กรณี (20% ของแบทช์) × 2,500 THB ต่อกรณี | 600,000 THB |
| รวม | 1,572,000 THB |
ต้นทุนเริ่มต้น
กำหนดต้นทุนเริ่มต้นรวม 3,600,000 THB แบ่งเป็น ซอฟต์แวร์ EBR และไลเซนส์เริ่มต้น 1,500,000 THB การจัดโครงสร้างและตั้งค่า MBR (40 ผลิตภัณฑ์) 900,000 THB การเชื่อมต่อกับ ERP เครื่องชั่ง และ LIMS 600,000 THB และการสนับสนุนการตรวจสอบความถูกต้อง (IQ, OQ, PQ) FAT/SAT และการฝึกอบรม 600,000 THB
กรณีฐานและกรณีทดสอบความอ่อนไหว
| รายการ | หลังดำเนินการ กรณีฐาน | หลังดำเนินการ กรณีทดสอบความอ่อนไหว |
|---|---|---|
| ชั่วโมงงานของ A | ฝ่ายผลิต 0.5 ชั่วโมง + QA 1.0 ชั่วโมง = 1.5 ชั่วโมง × 1,200 = 1,800 ชั่วโมงคน | ฝ่ายผลิต 0.5 ชั่วโมง + QA 2.0 ชั่วโมง = 2.5 ชั่วโมง × 1,200 = 3,000 ชั่วโมงคน |
| ต้นทุนของ A | 1,800 × 180 = 324,000 THB (ลดลง 648,000) | 3,000 × 180 = 540,000 THB (ลดลง 432,000) |
| ต้นทุนของ B | 60 กรณี × 1,500 = 90,000 THB (ลดลง 510,000) | 120 กรณี × 1,500 = 180,000 THB (ลดลง 420,000) |
| รวมหลังดำเนินการ | 414,000 THB | 720,000 THB |
| ยอดลดลงต่อปี | 1,572,000 − 414,000 = 1,158,000 THB | 1,572,000 − 720,000 = 852,000 THB |
| ระยะเวลาคืนทุน | 3,600,000 ÷ 1,158,000 ≈ 3.11 ปี (ประมาณ 3 ปี 1 เดือน) | 3,600,000 ÷ 852,000 ≈ 4.23 ปี (ประมาณ 4 ปี 3 เดือน) |
กรณีฐานสมมติว่าการตรวจสอบค่าขีดจำกัดและการดึงข้อยกเว้นทำให้บันทึกที่บกพร่องลดลงเหลือปีละ 60 กรณี และเมื่อบันทึกครบถ้วนขึ้น ต้นทุนต่อกรณีก็ลดลงเหลือ 1,500 THB กรณีทดสอบความอ่อนไหวคือกรณีที่การเปลี่ยนไปใช้การทบทวนแบบยกเว้นทำได้เพียงบางส่วน การทบทวนของ QA ลดลงได้แค่ 2.0 ชั่วโมงต่อแบทช์ และบันทึกที่บกพร่องลดลงได้แค่ปีละ 120 กรณี ส่วนต้นทุนต่อกรณียังคงอยู่ที่ 1,500 THB
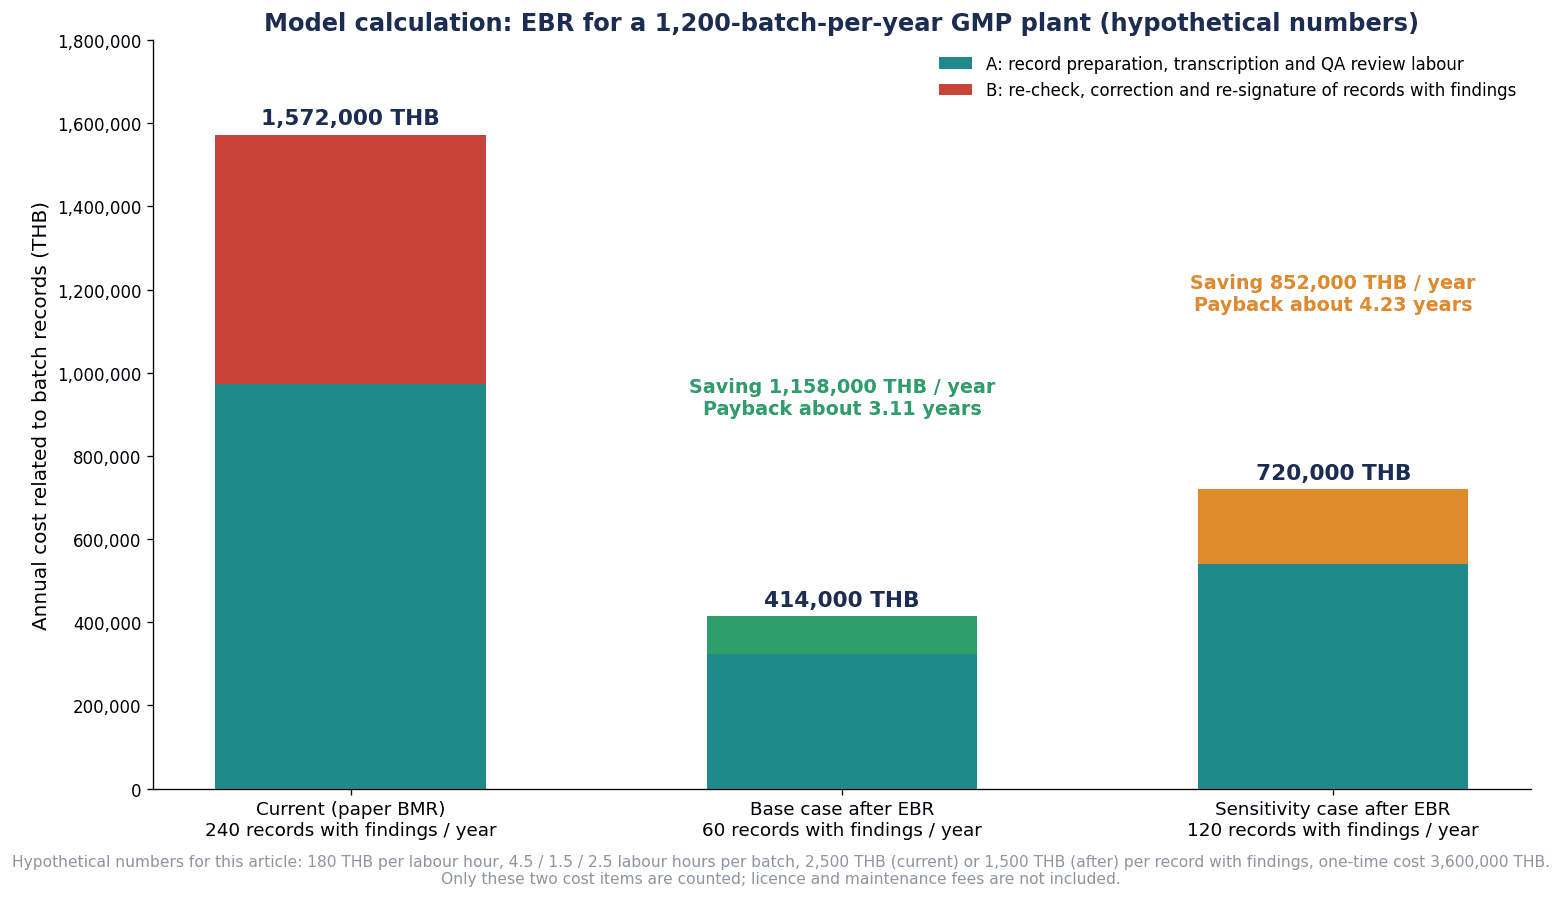
รูปที่ 3 ต้นทุนต่อปีของสถานะปัจจุบัน หลังดำเนินการกรณีฐาน และหลังดำเนินการกรณีทดสอบความอ่อนไหว (แยกส่วน A และ B) พร้อมยอดลดลงและระยะเวลาคืนทุน ทั้งหมดเป็นตัวเลขสมมติที่จัดทำขึ้นสำหรับบทความนี้
ขอสรุปวิธีอ่านการประมาณนี้ ระยะเวลาคืนทุนเปลี่ยนไปมากตามว่าเวลาการทบทวนของ QA ลดลงได้แค่ไหน (เปลี่ยนไปใช้การทบทวนแบบยกเว้นได้หรือไม่) จำนวนบันทึกที่บกพร่อง และต้นทุนต่อกรณี ค่าไลเซนส์และค่าบำรุงรักษารายปีต้องประมาณแยกต่างหาก และหากรวมเข้าไป ระยะเวลาคืนทุนจะยาวขึ้นอีก
ก่อนนำระบบมาใช้ บทความนี้แนะนำให้บันทึกจำนวนแบทช์ในช่วง 1 ปีล่าสุด ชั่วโมงคนในการจัดทำและทบทวนบันทึกต่อ 1 แบทช์ จำนวนบันทึกที่บกพร่อง และเวลาที่ใช้จัดการไว้ก่อน นอกจากนี้ การนำ EBR มาใช้ในตัวเองไม่ได้ลดสาเหตุของความเบี่ยงเบนในการผลิต (อุปกรณ์ วัตถุดิบ การปฏิบัติงาน) สิ่งที่ได้ผลคือการลดความบกพร่องของบันทึก และความล่าช้าในการค้นพบความบกพร่องนั้น
คำถามที่พบบ่อย
บันทึกการผลิตอิเล็กทรอนิกส์ (EBR) คืออะไร
คือระบบที่สร้างบันทึกการปฏิบัติงานของแต่ละแบทช์จากบันทึกแม่บท (MBR) ที่อนุมัติแล้ว และบันทึกการชั่ง การควบคุมระหว่างกระบวนการ ข้อยกเว้น ลายมือชื่ออิเล็กทรอนิกส์ และบันทึกการตรวจสอบในรูปแบบอิเล็กทรอนิกส์ บทความนี้มองว่าเป็นสิ่งที่ต้องออกแบบเป็นระบบเดียวรวมไปถึงการปล่อยผ่านล็อตและการสะท้อนผลไปยัง ERP หรือ LIMS
EBR กับ MES ต่างกันอย่างไร
EBR รับผิดชอบการสร้างบันทึกการผลิตและการควบคุมการปฏิบัติงาน MES ครอบคลุมการปฏิบัติงานการผลิตทั้งหมดอย่างกว้าง (คำสั่งผลิต ความคืบหน้า อุปกรณ์ คุณภาพ เป็นต้น) และบางกรณีมี EBR เป็นฟังก์ชันหนึ่ง บางกรณีก็นำ EBR แบบเดี่ยวมาใช้ ไม่มีแบบใดดีกว่ากัน
การแปลงบันทึกการผลิตเป็นอิเล็กทรอนิกส์เป็นข้อบังคับตามกฎระเบียบหรือไม่
ไม่ใช่ข้อบังคับ 21 CFR 211.180(d) อนุญาตให้เก็บเป็นต้นฉบับหรือสำเนาที่ถูกต้องแท้จริง และหลักการ (Principle) ของ EU GMP Chapter 4 ระบุว่าเอกสารอาจอยู่ในรูปกระดาษ อิเล็กทรอนิกส์ หรือภาพถ่าย เป็นต้น เมื่อเปลี่ยนเป็นระบบอิเล็กทรอนิกส์ ต้องเป็นไปตามข้อกำหนดของบันทึกอิเล็กทรอนิกส์ เช่น 21 CFR Part 11 หรือ EU GMP Annex 11
การทบทวนแบบยกเว้น (review by exception) คืออะไร
คือแนวคิดที่ QA ทบทวนโดยเน้นที่ข้อยกเว้นที่ระบบดึงออกมา PIC/S PI 041-1 ข้อ 9.6 ยกเรื่องนี้เป็นหนึ่งในจุดเน้นของการทบทวนบันทึกการตรวจสอบ การทบทวนและอนุมัติบันทึกทั้งหมดโดยหน่วยควบคุมคุณภาพตามที่กฎระเบียบสหรัฐฯ 21 CFR 211.192 กำหนด ไม่ได้หายไปเพราะการทบทวนแบบยกเว้น
ลายมือชื่ออิเล็กทรอนิกส์มีผลทางกฎหมายในไทยหรือไม่
พระราชบัญญัติว่าด้วยธุรกรรมทางอิเล็กทรอนิกส์ของไทยกำหนดผลทางกฎหมายของลายมือชื่ออิเล็กทรอนิกส์ในฐานะกฎหมายทั่วไป ได้แก่ มาตรา 9 (Section 9) หลังการแก้ไขปี 2019 และมาตรา 26 (Section 26) ซึ่งกำหนดเงื่อนไขของลายมือชื่ออิเล็กทรอนิกส์ที่เชื่อถือได้ อย่างไรก็ตาม ข้อกำหนดของลายมือชื่ออิเล็กทรอนิกส์สำหรับบันทึกตาม GMP ต้องพิจารณาแยกต่างหากจาก Part 11, Annex 11 และแนวทางของ PIC/S เป็นต้น
ควรทบทวนบันทึกการตรวจสอบ (audit trail) เรื่องใดและบ่อยเพียงใด
ข้อ Q8 ในคำถามคำตอบของ FDA (2018) ระบุว่า หากกฎระเบียบกำหนดความถี่ของการทบทวนข้อมูลไว้ให้ปฏิบัติตามนั้น ตัวอย่างเช่น 211.188(b) กำหนดการทบทวนหลังแต่ละขั้นตอนที่สำคัญ และ 211.22 กำหนดการทบทวนก่อนการปล่อยผ่านล็อต หากไม่ได้กำหนดไว้ ให้ตัดสินจากความรู้เกี่ยวกับกระบวนการและการประเมินความเสี่ยง PI 041-1 ข้อ 9.6 ระบุว่าบันทึกการตรวจสอบที่สำคัญให้ทบทวนก่อนการปล่อยผ่านล็อต เป็นต้น ส่วนที่ไม่สำคัญสามารถตรวจตามความถี่ที่กำหนดไว้ล่วงหน้าได้ กฎระเบียบไม่ได้กำหนดความถี่ที่เป็นตัวเลขแบบเดียวกันสำหรับทุกกรณี
สิ่งที่ต้องยืนยันเป็นอย่างน้อยใน RFP และ FAT/SAT ของ EBR คืออะไร
ใน RFP ให้ระบุให้ชัดเรื่องการจัดโครงสร้าง MBR และการควบคุมเวอร์ชัน การรับค่าจากเครื่องชั่งและเครื่องมือวัดโดยตรง การตรวจสอบค่าขีดจำกัดและการจัดประเภทข้อยกเว้น องค์ประกอบการแสดงลายมือชื่ออิเล็กทรอนิกส์ บันทึกการตรวจสอบและฟังก์ชันการทบทวน และการจัดเก็บกับการส่งออก ใน FAT/SAT ให้ยืนยันว่าค่าที่เกินขีดจำกัดถูกดึงออกมาเป็นข้อยกเว้น ค่าเดิมยังคงอยู่เมื่อแก้ไข ค่าจากเครื่องชั่งตรงกัน กู้คืนจากไฟฟ้าดับและการสื่อสารขัดข้องได้ และผลการปล่อยผ่านล็อตสะท้อนไปยัง ERP และ LIMS
สรุป
- บทความนี้มองว่าการนำบันทึกการผลิตอิเล็กทรอนิกส์ (EBR) มาใช้ไม่ใช่การเปลี่ยนกระดาษเป็นแท็บเล็ต แต่เป็นการออกแบบ MBR การชั่งและการตรวจสอบค่าขีดจำกัด การดึงข้อยกเว้น ลายมือชื่ออิเล็กทรอนิกส์และบันทึกการตรวจสอบ การทบทวนแบบยกเว้นและการปล่อยผ่านล็อต ให้เป็นระบบเดียวกัน
- EBR ไม่ใช่ข้อบังคับตามกฎระเบียบ เมื่อเปลี่ยนเป็นระบบอิเล็กทรอนิกส์ จะมีข้อกำหนดของบันทึกอิเล็กทรอนิกส์ เช่น Part 11 หรือ Annex 11 เพิ่มเข้ามา
- EU GMP Annex 11 ฉบับที่ใช้อยู่ในปัจจุบันคือฉบับปี 2011 ร่างฉบับปรับปรุงที่เผยแพร่ในปี 2025 ยังไม่มีผลบังคับใช้ ณ เวลาที่เขียนบทความนี้
- แม้จะใช้การทบทวนแบบยกเว้น การทบทวนและอนุมัติโดยหน่วยควบคุมคุณภาพตามที่ 21 CFR 211.192 กำหนดก็ไม่ได้หายไป การเปลี่ยนผ่านต้องผ่านการกำหนดค่าขีดจำกัด การจัดประเภทข้อยกเว้น การตรวจสอบความถูกต้องของรายงานข้อยกเว้น และช่วงทำงานคู่ขนาน
- พระราชบัญญัติว่าด้วยธุรกรรมทางอิเล็กทรอนิกส์ของไทยกำหนดผลทางกฎหมายของลายมือชื่ออิเล็กทรอนิกส์ในฐานะกฎหมายทั่วไป ข้อกำหนดตาม GMP ต้องพิจารณาแยกต่างหาก
- ใน RFP และ FAT/SAT ให้กำหนดเกณฑ์รับมอบที่เป็นรูปธรรม ได้แก่ ความตรงกันของค่าจากเครื่องชั่ง การเก็บค่าเดิมเมื่อแก้ไข การกู้คืนจากไฟฟ้าดับและการสื่อสารขัดข้อง และการสะท้อนผลไปยัง ERP และ LIMS
- ความคุ้มค่าเปลี่ยนไปมากตามว่าเวลาการทบทวนของ QA ลดลงได้แค่ไหน บทความนี้แนะนำให้บันทึกชั่วโมงงานและจำนวนบันทึกที่บกพร่องในปัจจุบันไว้ก่อนนำระบบมาใช้
TOMAS TECH สนับสนุนผู้ผลิตในประเทศไทยในการสร้างระบบที่เชื่อมอุปกรณ์ในพื้นที่การผลิตเข้ากับระบบงานธุรกิจ หากต้องการปรึกษาเรื่องการจัดทำความต้องการสำหรับการแปลงบันทึกการผลิตเป็นอิเล็กทรอนิกส์ การจัดทำ RFP หรือการเชื่อมต่อกับเครื่องชั่งและอุปกรณ์ โปรดติดต่อผ่าน หน้าติดต่อเรา
แหล่งอ้างอิง
- 21 CFR §211.186 Master production and control records (eCFR, Cornell LII, เข้าถึงเมื่อ 16 ตุลาคม 2026)
- 21 CFR §211.188 Batch production and control records (eCFR, Cornell LII)
- 21 CFR §211.192 Production record review (eCFR, Cornell LII)
- 21 CFR §211.180 General requirements (eCFR, Cornell LII)
- 21 CFR §11.3 Definitions (eCFR, Cornell LII)
- 21 CFR §11.10 Controls for closed systems (eCFR, Cornell LII)
- 21 CFR §11.50 Signature manifestations (eCFR, Cornell LII)
- 21 CFR §11.70 Signature/record linking (eCFR, Cornell LII)
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers (ธันวาคม 2018)
- EudraLex Vol.4 Chapter 4: Documentation (2011)
- EudraLex Vol.4 Annex 11: Computerised Systems (2011)
- European Commission, EudraLex Volume 4 (เข้าถึงเมื่อ 16 ตุลาคม 2026)
- European Commission, Stakeholders’ Consultation on EudraLex Volume 4 Chapter 4, Annex 11 and New Annex 22 (2025)
- PIC/S, Draft guidelines: Revised Annex 11 Computerised Systems (ร่างปี 2025)
- PIC/S PI 041-1 Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments (2021)
- PIC/S GMP Guide PE 009-18 Introduction (2026)
- PIC/S GMP Guide PE 009-18 Part I (2026)
- PIC/S News (23 กันยายน 2026)
- PIC/S Members
- อย., สถานการณ์การควบคุมเพื่อประกันคุณภาพ ประสิทธิผล และความปลอดภัยของยา (ข้อมูล ณ ปี 2016)
- ETDA, Electronic Transactions Act B.E. 2544 (2001, ฉบับแปลภาษาอังกฤษ)
- ETDA, Electronic Transactions Act (No. 3) B.E. 2562 (2019, ฉบับแปลภาษาอังกฤษ)
- MDES, Electronic Transactions Act B.E. 2544 (2001, ฉบับแปลไม่เป็นทางการ)
- ETDA Open Data, ขมธอ. 23-2563 แนวทางการลงลายมือชื่ออิเล็กทรอนิกส์
- อย., คู่มือผู้ประกอบการ แนวทางการจัดเตรียมสถานที่ด้านเครื่องสำอาง (ฉบับปรับปรุงธันวาคม 2020)
- IEC 61512-1:2026 Batch control Part 1: Models and terminology (2026)
- IEC 61512-1:1997 (1997, ยกเลิกในปี 2026)
- ISA, ISA88: Batch Control
- WHO TRS 1033 Annex 4 Guideline on data integrity (2021)
- e-Gov Japan Law Search, Ministerial Ordinance on Standards for Manufacturing Control and Quality Control of Drugs and Quasi-drugs (2004, แก้ไขปี 2021)
- Ministry of Health, Labour and Welfare of Japan, Administrative Notice (1 กรกฎาคม 2014)
- Krungsri Research, Industry Outlook 2026-2028: Pharmaceuticals (2026)
- Körber, GPO Thailand migrates to PAS-X MES 3 (2022)
- Körber, MBR Consulting & Implementation (เข้าถึงเมื่อ 16 ตุลาคม 2026)
- Rockwell Automation, FactoryTalk PharmaSuite Life Sciences (เข้าถึงเมื่อ 16 ตุลาคม 2026)
- Rockwell Automation, Take Review by Exception to the Next Level (2017)
- Siemens, Opcenter Execution Pharma (เข้าถึงเมื่อ 16 ตุลาคม 2026)
- Emerson, Product Data Sheet Syncade Behaviors (2018)
- MasterControl, Batch Production Records (เข้าถึงเมื่อ 16 ตุลาคม 2026)
- Tulip Library, Electronic Batch Record App Suite
- ISPE, GAMP Good Practice Guide: Manufacturing Execution Systems (2010)
- USP, FAQs: Balances and Weighing on an Analytical Balance


