


Triển khai hồ sơ lô điện tử EBR sẽ thay đổi điều gì
Hồ sơ lô (BMR) trên giấy có thể dài tới vài chục trang cho mỗi lô. Bộ phận sản xuất tập hợp hồ sơ rồi chuyển cho QA, QA kiểm tra toàn bộ các trang rồi mới đi đến quyết định xuất lô. Nếu trong thời gian đó phát hiện ô bị bỏ trống hoặc lỗi chép lại, hồ sơ được trả về sản xuất để kiểm tra lại và ký lại. Cũng có trường hợp đến bước rà soát mới biết giá trị cân hoặc giá trị kiểm soát trong quá trình (IPC) đã nằm ngoài giới hạn. Khi thanh tra, nhà máy được yêu cầu giải thích ai đã ghi hồ sơ vào lúc nào, và ai đã sửa vào lúc nào.
Bài viết này dành cho những người đang cân nhắc triển khai hồ sơ lô điện tử EBR tại nhà máy GMP ở Thái Lan, tổng hợp cách tiếp cận thiết kế, RFP và tiêu chí nghiệm thu FAT/SAT. Phạm vi là sản xuất theo lô đối với dược phẩm và dược chất, mỹ phẩm, thực phẩm chức năng và thực phẩm bổ sung, hóa chất chuyên dụng, và thực phẩm.
Xin nêu kết luận trước. Trong bài viết này, chúng tôi cho rằng việc triển khai hồ sơ lô điện tử (EBR) không phải là “thay hồ sơ giấy bằng máy tính bảng hay PDF”. Chúng tôi cho rằng đó là việc thiết kế đồng bộ 5 điểm sau.
- Tạo hồ sơ thực hiện cho từng lô từ hồ sơ lô gốc (MBR) đã được phê duyệt
- Thu nhận trực tiếp giá trị cân và giá trị IPC từ thiết bị, và kiểm tra giới hạn ngay tại chỗ
- Tự động trích xuất các ngoại lệ như ngoài giới hạn, sai quy trình, chậm trễ, và liên kết với hồ sơ sai lệch
- Lưu lại “ai, khi nào, làm gì, vì sao” bằng chữ ký điện tử và dấu vết kiểm tra
- QA rà soát tập trung vào các ngoại lệ rồi ra quyết định xuất lô, và phản ánh kết quả vào trạng thái lô trong ERP hoặc LIMS
Xin lưu ý trước một số điểm. Bài viết này không phải là khuyến nghị hay xếp hạng sản phẩm cụ thể nào. Phần ước tính chi phí ở nửa sau là số liệu giả định dành riêng cho bài viết này. Ngoài ra, EBR không phải là nghĩa vụ theo quy định. Hồ sơ giấy vẫn có thể đáp ứng các yêu cầu của quy định. Khi số hóa, sẽ phát sinh thêm các yêu cầu mà hồ sơ điện tử phải đáp ứng.
Việc xác định yêu cầu cho toàn bộ hệ thống quản lý sản xuất của nhà máy sản xuất theo lô được trình bày trong bài Hệ thống quản lý sản xuất hóa chất: Lộ trình 90 ngày. Bài viết này chỉ tập trung vào phần hồ sơ lô.
Vì sao lúc này các nhà máy GMP tại Thái Lan cân nhắc số hóa hồ sơ lô
Xin tóm tắt ngắn gọn bối cảnh. Mọi con số đều được ghi đúng theo năm và cơ sở của nguồn. Đây không phải là những con số áp dụng nguyên vẹn cho nhà máy của bạn đọc.
Theo báo cáo “Industry Outlook 2026-2028: Pharmaceuticals” của Krungsri Research (công bố ngày 26/6/2026), năm 2024, trong số dược phẩm được sản xuất trong nước tại Thái Lan, khoảng 88,4% được tiêu thụ trong nước và 11,6% được xuất khẩu (theo số liệu tổng hợp của OIE và Krungsri Research). Báo cáo này dẫn lại thông tin rằng Thái Lan có khoảng 144 nhà máy dược phẩm đạt chứng nhận GMP và trong số đó có 9 công ty có thể sản xuất dược chất (API), từ phát biểu của Tổ chức Dược phẩm Chính phủ (GPO) vào tháng 4/2026 (theo đưa tin của Bangkok Biz News) và các nguồn khác.
Báo cáo nêu thách thức của các nhà sản xuất tư nhân là việc đáp ứng tiêu chuẩn PIC/S GMP đi kèm với việc Thái Lan gia nhập PIC/S, và chi phí vận hành tăng do đó. Đồng thời, báo cáo cũng đề cập đến việc áp dụng các cơ chế sản xuất số như MES, e-Batch Records và truy xuất nguồn gốc dược phẩm. Về đầu tư, báo cáo ghi rằng trong giai đoạn tháng 1 đến tháng 9 năm 2025, BOI đã phê duyệt 14 dự án thuộc chuỗi giá trị dược phẩm, tổng cộng 2,68 tỷ THB, tăng 43,4% so với 1,87 tỷ THB của cùng kỳ năm 2024.
Cũng có những chuyển động về quy định. Theo danh sách thành viên của PIC/S, Thái Lan (Thai FDA) gia nhập vào tháng 8/2016. Phiên bản sửa đổi PE 009-18 của hướng dẫn GMP PIC/S có hiệu lực từ ngày 24/9/2026. Tuy nhiên, đây là hướng dẫn của PIC/S. Việc nó được phản ánh vào pháp luật trong nước của Thái Lan như thế nào thì bài viết này chưa xác nhận.
Tại EU, bản dự thảo sửa đổi Chapter 4 và Annex 11 của GMP được công bố ngày 7/7/2025, và việc lấy ý kiến đã kết thúc ngày 7/10/2025. Tại thời điểm viết bài này, bản sửa đổi chưa có hiệu lực. Bản hiện hành là Annex 11 phiên bản 2011.
Về trường hợp trong nước Thái Lan, theo thông cáo của Körber (ngày 12/5/2022), GPO là đơn vị đầu tiên tại Thái Lan áp dụng PAS-X MES của công ty này vào năm 2015, và đã chuyển lên phiên bản 3 vào năm 2022.
Hồ sơ lô điện tử (EBR) là gì: khác biệt với MBR, BMR, biểu mẫu điện tử và MES
Hãy làm rõ hồ sơ lô điện tử (EBR) là gì thông qua mối quan hệ giữa các loại hồ sơ.
Quy định 21 CFR 211.186 của Hoa Kỳ yêu cầu lập hồ sơ sản xuất và kiểm soát gốc cho từng sản phẩm và từng cỡ lô. Hồ sơ này do một người lập và ký, và một người khác kiểm tra độc lập và ký. Trong bài viết này, chúng tôi gọi đó là hồ sơ lô gốc (MBR).
Mặt khác, 21 CFR 211.188 yêu cầu lập hồ sơ sản xuất và kiểm soát lô cho từng lô. Khoản (a) là “bản sao chính xác của hồ sơ gốc phù hợp”, đã được kiểm tra độ chính xác, ghi ngày và ký. Khoản (b) là phần ghi nhận việc thực hiện được bổ sung lên trên đó. Nói cách khác, hồ sơ lô (BMR) gồm 2 lớp là “bản sao của MBR đã được phê duyệt” và “kết quả đã thực hiện”. EBR là cơ chế xử lý 2 lớp này bằng phương tiện điện tử.
Lưu ý rằng 21 CFR Part 11 và Part 211 là quy định của Hoa Kỳ. Chúng liên quan đến các nhà máy xuất sản phẩm sang Hoa Kỳ, hoặc nhà máy lấy quy định của Hoa Kỳ làm tiêu chuẩn nội bộ. Cần đọc chúng như những quy định tách biệt với EU GMP, hướng dẫn của PIC/S và các thông báo của Thái Lan.
Về tiêu chuẩn điều khiển theo lô, có ISA-88, và tiêu chuẩn quốc tế tương ứng là IEC 61512-1. Theo IEC webstore, tiêu chuẩn này quy định mô hình và thuật ngữ để xử lý tách biệt các phần tử thủ tục của công thức và các phần tử thủ tục của thiết bị. Ngày 20/2/2026, phiên bản thứ 2 là IEC 61512-1:2026 được ban hành, thay thế phiên bản đầu tiên năm 1997. Những gì quy định các mục cần ghi trong hồ sơ lô là 21 CFR 211.188 và EU GMP Chapter 4 đã nêu ở trên, có vai trò khác với ISA-88.
Khác biệt giữa biểu mẫu điện tử và EBR
Biểu mẫu điện tử là việc thay biểu mẫu giấy bằng màn hình. Có thể bắt buộc nhập ô hoặc giới hạn các lựa chọn. Ngược lại, EBR điều khiển chính việc thực hiện quy trình và gắn nó liền với hồ sơ. Ví dụ, nếu công đoạn trước chưa xong thì không thể sang công đoạn sau, hoặc khi nhập giá trị ngoài giới hạn thì giá trị đó được xử lý như một ngoại lệ. Về số hóa biểu mẫu nói chung, xin tham khảo Hệ thống biểu mẫu điện tử 2026 — số hóa biểu mẫu hiện trường tại nhà máy Việt Nam.
Khác biệt giữa EBR và MES
EBR có thể được cung cấp như một chức năng của MES, hoặc như một sản phẩm độc lập. Không có lựa chọn nào ưu việt hơn. Cách lựa chọn thay đổi tùy theo nhà máy đã có MES hay chưa, cách phân chia vai trò với ERP, và phạm vi các công đoạn mục tiêu. Quy trình lựa chọn MES được trình bày trong bài MES Thái Lan 2026: RFP, PoC 90 ngày và kiểm thử nghiệm thu.
Thuật ngữ của Part 11
21 CFR 11.3 định nghĩa hồ sơ điện tử là “sự biểu diễn thông tin ở dạng số, được tạo, sửa đổi, duy trì, lưu trữ, truy xuất hoặc phân phối bằng hệ thống máy tính”. Chữ ký điện tử là “tổ hợp ký hiệu do một cá nhân thực hiện, chấp nhận hoặc cho phép, có giá trị pháp lý tương đương chữ ký tay”. Hệ thống khép kín (closed system) là “môi trường mà việc truy cập hệ thống do những người chịu trách nhiệm về nội dung hồ sơ kiểm soát”. EBR trong nhà máy thường được thiết kế như một hệ thống khép kín như vậy.
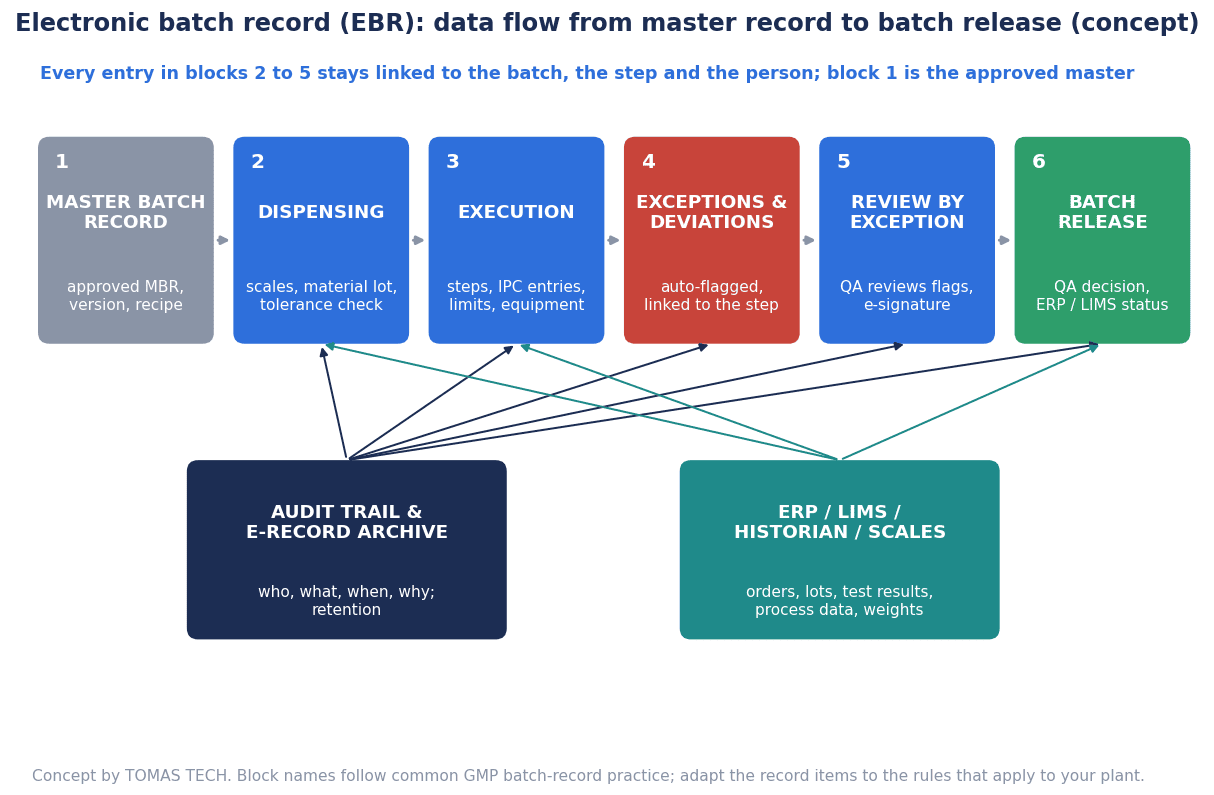
Hình 1. Cấu trúc của EBR. Luồng đi theo thứ tự 1 MASTER BATCH RECORD (MBR đã phê duyệt, phiên bản, công thức), 2 DISPENSING (thiết bị cân, lô nguyên liệu, kiểm tra dung sai), 3 EXECUTION (các bước, nhập IPC, giới hạn, thiết bị), 4 EXCEPTIONS & DEVIATIONS (tự động trích xuất và gắn với công đoạn), 5 REVIEW BY EXCEPTION (QA xem xét các ngoại lệ và ký điện tử), 6 BATCH RELEASE (quyết định của QA và trạng thái trong ERP/LIMS). Ở hàng dưới, AUDIT TRAIL & E-RECORD ARCHIVE gắn với các khối 1 đến 5, còn ERP / LIMS / HISTORIAN / SCALES gắn với các khối 1, 2 và 5.
Hồ sơ lô cần ghi những gì: các mục theo quy định của Hoa Kỳ và EU
Các mục của hồ sơ lô được nêu cụ thể trong 21 CFR 211.188 của Hoa Kỳ và trong 4.20 Batch Processing Record của EU GMP Chapter 4. Cả hai đều là các mục theo quy định của Hoa Kỳ và EU, nhưng cũng là tài liệu tham khảo cho việc thiết kế hồ sơ ở các nhà máy sản xuất cho thị trường trong nước Thái Lan hoặc cho thị trường Nhật Bản.
| Nội dung hồ sơ | Hoa Kỳ 21 CFR 211.188 | EU GMP Chapter 4, mục 4.20 |
|---|---|---|
| Chỉ thị gốc | (a) Bản sao chính xác của hồ sơ gốc (kiểm tra, ghi ngày, ký) | Dựa trên công thức sản xuất và chỉ thị chế biến đã được phê duyệt hiện hành |
| Nhận dạng sản phẩm và lô | (b)(3) Nhận dạng từng lô nguyên liệu và bán thành phẩm | a) Tên sản phẩm và số lô |
| Ngày và giờ | (b)(1) Ngày | b) Ngày giờ bắt đầu, các giai đoạn trung gian quan trọng và kết thúc |
| Thiết bị | (b)(2) Nhận dạng các thiết bị chính hoặc dây chuyền đã sử dụng | e) Thao tác chế biến và thiết bị chính |
| Cân | (b)(4) Khối lượng và thể tích các thành phần đã dùng trong quá trình | d) Lượng thực tế đã cân của từng nguyên liệu ban đầu (bao gồm số lô và lượng của nguyên liệu thu hồi hoặc tái chế) |
| Kiểm soát trong quá trình | (b)(5) Kết quả kiểm soát trong quá trình và kiểm soát phòng thí nghiệm | f) Hồ sơ kiểm soát trong quá trình, người thực hiện và kết quả |
| Hiệu suất | (b)(7) Hiệu suất thực tế và tỷ lệ so với hiệu suất lý thuyết | g) Hiệu suất của từng giai đoạn |
| Người thực hiện và người kiểm tra xác nhận | (b)(11) Người thực hiện mỗi công đoạn quan trọng và người giám sát hoặc người kiểm tra xác nhận (với thiết bị tự động thì là người kiểm tra xác nhận) | c) Người thực hiện mỗi công đoạn quan trọng và, khi cần, người kiểm tra xác nhận |
| Sai lệch | (b)(12) Điều tra theo 211.192 | h) Ghi nhận các vấn đề đặc biệt và phê duyệt có chữ ký đối với sai lệch |
| Khác | (b)(8) Hồ sơ kiểm soát nhãn, (b)(10) lấy mẫu, v.v. | i) Phê duyệt của người chịu trách nhiệm sản xuất |
Mục 4.20 của EU có một ghi chú. Nội dung nguyên văn có ý là “đối với quy trình đã được thẩm định (validated) và được giám sát, kiểm soát liên tục, báo cáo được tạo tự động có thể chỉ giới hạn ở bản tóm tắt sự phù hợp và báo cáo dữ liệu ngoại lệ/OOS”. Giới hạn này đòi hỏi cả hai tiền đề là “đã được thẩm định” và “được giám sát, kiểm soát liên tục”. Nó không áp dụng cho mọi quy trình.
Cũng trong Chapter 4, mục 4.8 yêu cầu lập hồ sơ tại thời điểm thực hiện mỗi thao tác. Mục 4.9 yêu cầu việc sửa nội dung ghi phải có chữ ký và ngày, thông tin ban đầu vẫn đọc được, và khi cần thì ghi lý do. Cách nghĩ này giống nhau cho dù là hồ sơ giấy hay điện tử.
Mục 4.20 trong Part I của PE 009-18 của PIC/S cũng có cùng văn bản với mục 4.20 của EU Chapter 4. Về GMP dược phẩm của Thái Lan, Thai FDA đã nêu định hướng sửa đổi sang thông báo tuân theo PIC/S GMP đi kèm với việc gia nhập PIC/S. Bài viết này chưa xác nhận được đến mức các điều khoản của thông báo hiện hành.
Thiết kế và quản lý phiên bản hồ sơ lô gốc (MBR)
Trong bài viết này, chúng tôi cho rằng chất lượng của EBR được quyết định bởi chất lượng của MBR. Lý do là nếu MBR mơ hồ thì không thể kiểm tra giới hạn hay trích xuất ngoại lệ.
21 CFR 211.186(b) liệt kê các mục cần ghi trong MBR. Đó là danh sách đầy đủ các thành phần, khối lượng hoặc thể tích của từng thành phần, khối lượng lý thuyết ở từng giai đoạn của quy trình, chỉ thị sản xuất và kiểm soát đầy đủ, quy trình lấy mẫu và thử nghiệm, v.v. Đối với hiệu suất lý thuyết, cũng cần ghi tỷ lệ giới hạn trên và giới hạn dưới. Khi vượt ra ngoài phạm vi đó thì cần điều tra theo 211.192.
Trong EU GMP Chapter 4, các mục tương ứng là 4.17 Manufacturing Formula và 4.18 Processing Instructions. Điểm i) của 4.18 yêu cầu ghi chỉ dẫn lấy mẫu và giới hạn chấp nhận như là chi tiết của kiểm soát trong quá trình.
Trong EBR, những nội dung này được lưu giữ dưới dạng dữ liệu có cấu trúc chứ không phải văn bản. Mã sản phẩm, công đoạn, thông số, giới hạn, nguyên liệu sử dụng, vai trò của người ký cần thiết được định nghĩa thành các trường dữ liệu. Nhờ vậy, khi thực hiện, hệ thống có thể so sánh với giới hạn.
Câu Q6 trong tài liệu Hỏi đáp về tính toàn vẹn dữ liệu của FDA (tháng 12/2018) khuyến nghị rằng các biểu mẫu trống (như bảng tính điện tử hoặc hồ sơ sản xuất và kiểm soát gốc) được bộ phận chất lượng hoặc đơn vị khác quản lý, đánh số khi phát hành và đối chiếu. Trong EBR, cơ chế được thiết kế sao cho hồ sơ lô chỉ được phát hành từ phiên bản đã phê duyệt, và lịch sử phát hành được lưu lại.
Khi chuyển phiên bản, cần quyết định trước cách xử lý các lô đang thực hiện. Cần quy định thành quy trình việc lô bắt đầu với phiên bản cũ có hoàn thành bằng phiên bản cũ hay không, và phạm vi công đoạn nào cấm chuyển phiên bản. Về cách xác định ranh giới thay đổi, có thể tham khảo thêm Hệ thống quản lý thay đổi 4M: phê duyệt sản xuất dựa trên bằng chứng.
Về ví dụ sản phẩm, Körber cho biết trên trang hỗ trợ MBR rằng công ty hỗ trợ chuyển từ hồ sơ lô giấy sang thực hiện điện tử trên PAS-X MES. Rockwell Automation cho biết trên trang sản phẩm FactoryTalk PharmaSuite rằng “Master recipes follow ISA S88/95 standards”.
Thu nhận dữ liệu cân và phối liệu: lấy trực tiếp từ thiết bị cân, kiểm tra giới hạn ngay tại chỗ
Cân là một trong những công đoạn dễ xảy ra lỗi chép lại nhất trong hồ sơ lô. 21 CFR 211.188(b)(4) yêu cầu ghi khối lượng và thể tích các thành phần đã dùng trong quá trình, còn mục 4.20 d) của EU GMP Chapter 4 yêu cầu ghi lượng thực tế đã cân của từng nguyên liệu ban đầu.
Trong EBR, giá trị của thiết bị cân không do người chép lại mà được thiết kế để thu nhận trực tiếp từ thiết bị cân. Giá trị thu nhận được đánh giá ngay tại chỗ theo giá trị mục tiêu và dung sai đã quy định trong MBR. Nếu ra ngoài dung sai, hệ thống thông báo ngay cho người vận hành và ghi nhận là ngoại lệ. Đồng thời, hệ thống đọc số lô và bao bì chứa của nguyên liệu để xác nhận có khớp với chỉ thị hay không. Phương thức kết nối thiết bị cân với PLC hoặc hệ thống cấp trên được trình bày trong bài Tích hợp cân công nghiệp với PLC: RFP và FAT/SAT cho nhà máy Thái Lan.
Để tham khảo, xin giới thiệu cách tiếp cận đối với cân phân tích. Theo FAQ của USP (<41> Balances và <1251> Weighing on an Analytical Balance), yêu cầu về lượng cân tối thiểu không bao gồm khối lượng bao bì chứa (tare). Hiệu số giữa số đọc trước và sau khi cho vật liệu vào phải đáp ứng yêu cầu về lượng cân tối thiểu. Ngoài ra, FAQ giải thích rằng “smallest net weight” là ngưỡng do người sử dụng xác định và cần được đặt lớn hơn “minimum weight” tính toán. Đây là giải thích trong bối cảnh cân phân tích. Nó không áp dụng nguyên vẹn cho thiết bị cân trong phòng cân của khu sản xuất.
Dưới đây là phần giới thiệu mô tả của từng công ty theo thứ tự bảng chữ cái. Đây không phải là khuyến nghị hay so sánh.
- Emerson cho biết trong bảng dữ liệu Syncade (tháng 3/2018) rằng hệ thống đọc dữ liệu của thiết bị cân, gửi các lệnh đã gửi tới thiết bị cân về EBR để phục vụ rà soát tuân thủ, và xác nhận bao bì chứa khi cấp phát
- Rockwell Automation cho biết trên trang sản phẩm FactoryTalk PharmaSuite rằng hệ thống hỗ trợ kịch bản cân trước và có thể tự động hóa việc cân và cấp phát
- Siemens nêu trên trang Opcenter Execution Pharma các chức năng quản lý thiết bị cân và xác nhận hiệu chuẩn, tính dung sai, và giao nhận vật liệu đã chuẩn bị
- Tulip cho biết trong Electronic Batch Record App Suite rằng ứng dụng Weigh & Dispense hướng dẫn người vận hành theo các bước cân và cấp phát
Việc thiết bị cân được hiệu chuẩn đúng cũng là tiền đề của hồ sơ. Có thể thiết kế để EBR tham chiếu trạng thái hiệu chuẩn của thiết bị cân và không cho phép cân bằng thiết bị cân đã quá hạn hiệu chuẩn. Về quản lý hồ sơ hiệu chuẩn, xin tham khảo Hệ thống quản lý hiệu chuẩn cho nhà máy tại Thái Lan.
Thu nhận giá trị kiểm soát trong quá trình (IPC) và dữ liệu thiết bị
21 CFR 211.188(b)(5) yêu cầu lưu lại kết quả kiểm soát trong quá trình và kiểm soát phòng thí nghiệm, còn mục 4.20 f) của EU GMP Chapter 4 yêu cầu lưu lại hồ sơ kiểm soát trong quá trình, người thực hiện và kết quả.
Giá trị IPC gồm loại do người vận hành đo bằng dụng cụ đo rồi nhập vào, và loại lấy tự động từ thiết bị hoặc cảm biến. Với loại thứ nhất, nếu thu nhận trực tiếp được từ dụng cụ đo thì nên làm như vậy. Ngay cả khi vẫn còn nhập tay, ngay tại thời điểm nhập, hệ thống so sánh với giới hạn của MBR và nếu ngoài giới hạn thì lập tức ghi nhận là ngoại lệ. Với hồ sơ giấy, có trường hợp giá trị ngoài giới hạn bị bỏ sót cho đến khi QA rà soát. Trong bài viết này, chúng tôi cho rằng việc đánh giá ngay tại chỗ là trọng tâm hiệu quả của EBR.
Dữ liệu liên tục của thiết bị như nhiệt độ, áp suất, tốc độ khuấy thường được lưu trong historian. Không cần thu nhận toàn bộ dữ liệu vào EBR. Có thể phân chia vai trò: EBR thu nhận các giá trị cần cho hồ sơ lô (giá trị lớn nhất và nhỏ nhất của từng công đoạn, thời gian lưu giữ, v.v.) và các khoảng ngoài giới hạn, còn chi tiết thì tham chiếu historian. Cách lựa chọn historian được trình bày trong bài Triển khai historian công nghiệp: so sánh lựa chọn, RFP và FAT/SAT cho nhà máy Thái Lan.
Sự thống nhất về thời gian cũng quan trọng. 21 CFR 11.10(e) yêu cầu dấu thời gian do máy tính tạo trong dấu vết kiểm tra, còn mục 12.4 của EU GMP Annex 11 yêu cầu ghi lại người thao tác và ngày giờ. Nếu đồng hồ của EBR, thiết bị cân, thiết bị và historian lệch nhau thì không thể giải thích được trình tự trước sau của hồ sơ. Chúng tôi khuyến nghị đưa cơ chế đồng bộ thời gian giữa các hệ thống vào yêu cầu của RFP.
Cách xử lý khi dữ liệu bị thiếu do mất kết nối hoặc nguyên nhân khác cũng cần được quyết định trước. Ví dụ, lưu lại khoảng bị thiếu như một ngoại lệ, và nếu bổ sung bằng nhập tay thì ghi lại lý do và người thực hiện.
Blog của Rockwell Automation (ngày 24/3/2017) giải thích rằng việc có thể nhận biết ngay các sai lệch khỏi thuộc tính quan trọng về chất lượng tại các thời điểm như IPC là một lợi ích của MES.
Trích xuất và ghi nhận ngoại lệ (sai lệch) như thế nào
21 CFR 211.192 yêu cầu điều tra kỹ lưỡng các điểm không thống nhất không giải thích được và các trường hợp không đạt tiêu chuẩn. Trường hợp hiệu suất lý thuyết vượt ra ngoài giới hạn trên hoặc dưới của MBR cũng thuộc phạm vi này. Việc điều tra được mở rộng sang các lô khác của cùng sản phẩm và các sản phẩm khác có thể liên quan. Kết luận điều tra và hoạt động theo dõi tiếp theo được ghi thành văn bản. Mục 4.20 h) của EU GMP Chapter 4 cũng yêu cầu đưa phê duyệt có chữ ký đối với sai lệch vào hồ sơ lô.
Trong EBR, ngoại lệ được phân loại trước. Ví dụ phân loại như sau.
- Ngoài giới hạn: giá trị cân hoặc giá trị IPC vượt ra ngoài giới hạn của MBR
- Sai quy trình: bỏ qua bước, sai thứ tự, đọc lô nguyên liệu khác với chỉ thị
- Quá thời gian: thời gian lưu giữ hoặc thời gian giữa các công đoạn vượt giới hạn trên của MBR
- Cân lại hoặc nhập lại: lấy lại giá trị, sửa nội dung đã nhập
- Trạng thái thiết bị: quá hạn hiệu chuẩn, mất kết nối, thiếu dữ liệu
Ngoại lệ được ghi nhận gắn với công đoạn đã phát sinh. Các ngoại lệ nghiêm trọng được liên kết với hồ sơ sai lệch. Việc đánh giá ngoại lệ nào được xử lý như sai lệch là vai trò của QA. Vai trò của hệ thống là trích xuất đầy đủ các ngoại lệ và ghi nhận chắc chắn. Chúng tôi khuyến nghị làm rõ ranh giới này ngay từ giai đoạn xác định yêu cầu.
Phần Principle của EU GMP Annex 11 nêu rằng khi hệ thống máy tính hóa thay thế thao tác thủ công, mức độ chất lượng sản phẩm, kiểm soát quy trình và đảm bảo chất lượng không được giảm xuống. Khi tự động hóa việc trích xuất ngoại lệ, cũng cần xác nhận rằng những gì đã bắt được trong vận hành bằng giấy sẽ không bị bỏ sót.
Chữ ký điện tử và dấu vết kiểm tra: yêu cầu của Part 11 và Annex 11
Phần này tổng hợp các yêu cầu về dấu vết kiểm tra và chữ ký điện tử trong GMP, tách riêng theo từng quy định.
21 CFR Part 11 của Hoa Kỳ
21 CFR 11.10 yêu cầu các biện pháp kiểm soát sau đối với hệ thống khép kín.
- (a) Thẩm định để xác nhận độ chính xác, độ tin cậy, tính nhất quán của hiệu năng dự kiến, và khả năng nhận diện hồ sơ không hợp lệ hoặc bị thay đổi
- (d) Giới hạn quyền truy cập hệ thống cho những cá nhân được ủy quyền
- (e) Dấu vết kiểm tra an toàn, do máy tính tạo, có dấu thời gian, ghi lại độc lập ngày giờ của các thao tác nhập và thao tác của người vận hành tạo, sửa đổi hoặc xóa hồ sơ điện tử. Việc thay đổi hồ sơ không được che khuất thông tin đã ghi trước đó
- (f) Kiểm tra của hệ thống nhằm cưỡng chế trình tự được phép của các bước và sự kiện
- (g) Kiểm tra quyền hạn để chỉ những cá nhân được ủy quyền mới có thể ký, thay đổi hồ sơ hoặc thao tác
21 CFR 11.50 yêu cầu hồ sơ điện tử đã ký phải thể hiện 3 yếu tố là họ tên người ký, ngày giờ ký, và ý nghĩa của chữ ký (rà soát, phê duyệt, chịu trách nhiệm, tác giả, v.v.). Hiển thị trên màn hình và bản in cũng phải bao gồm 3 yếu tố này. 21 CFR 11.70 yêu cầu chữ ký điện tử được liên kết với hồ sơ, sao cho không thể cắt bỏ, sao chép hoặc chuyển đi bằng các phương tiện thông thường. Ngoài ra, Part 11 còn có các yêu cầu như tính duy nhất của chữ ký (từ 11.100 trở đi).
EU GMP Annex 11 (phiên bản 2011, hiện hành)
EU GMP Annex 11 phiên bản 2011 là bản hiện hành. Mục 9 Audit Trails yêu cầu, dựa trên đánh giá rủi ro, xem xét việc tích hợp vào hệ thống việc ghi nhận các thay đổi và xóa có liên quan đến GMP (dấu vết kiểm tra). Việc thay đổi hoặc xóa dữ liệu liên quan đến GMP phải ghi lý do, dấu vết kiểm tra phải có thể chuyển sang dạng dễ hiểu và được rà soát định kỳ.
Mục 12.4 trong 12 Security yêu cầu có thể ghi lại nhận dạng của người thao tác và ngày giờ khi nhập, thay đổi, xác nhận hoặc xóa dữ liệu. Mục 14 Electronic Signature yêu cầu chữ ký điện tử có hiệu lực tương đương chữ ký tay trong nội bộ công ty, được liên kết vĩnh viễn với hồ sơ, và bao gồm ngày giờ ký. Mục 8.2 yêu cầu đối với các hồ sơ hỗ trợ quyết định xuất lô, phải có thể in ra cho biết dữ liệu có bị thay đổi kể từ lần nhập đầu tiên hay không.
Hỏi đáp về tính toàn vẹn dữ liệu của FDA
Tài liệu Hỏi đáp của FDA (tháng 12/2018) giải thích dấu vết kiểm tra là “hồ sơ điện tử an toàn, do máy tính tạo, có dấu thời gian, cho phép tái dựng diễn biến liên quan đến việc tạo, sửa đổi và xóa hồ sơ điện tử”. Câu Q7 nêu rằng người rà soát hồ sơ nên rà soát cả dấu vết kiểm tra cùng với các phần khác của hồ sơ. Làm ví dụ, câu này dẫn 211.192, theo đó mọi hồ sơ sản xuất và kiểm soát, bao gồm dấu vết kiểm tra, phải được bộ phận chất lượng rà soát và phê duyệt. Câu Q8 nêu rằng nếu tần suất rà soát được quy định trong quy định thì tuân theo đó, còn nếu không được quy định thì quyết định dựa trên hiểu biết về quy trình và đánh giá rủi ro.
Định hướng của bản dự thảo sửa đổi (chưa có hiệu lực)
Bản dự thảo sửa đổi Annex 11 công bố năm 2025 chưa có hiệu lực tại thời điểm viết bài này. Để tham khảo, xin giới thiệu ngắn gọn định hướng mà bản dự thảo đưa ra. Mục 12.2 nêu việc lưu trong dấu vết kiểm tra người dùng đã thay đổi và vai trò của họ, giá trị cũ và giá trị mới, ngày giờ, và việc hệ thống nhắc nhập lý do thay đổi. Mục 12.3 nêu việc luôn bật và khóa dấu vết kiểm tra, mục 12.6 nêu việc rà soát bởi người không trực tiếp tham gia hoạt động, mục 12.7 nêu việc rà soát có trọng tâm dựa trên rủi ro, và mục 12.8 nêu việc về nguyên tắc rà soát trước quyết định xuất lô. Trong 13 Electronic Signatures, bản dự thảo nêu việc xác thực lại khi ký (13.3), việc hiển thị chữ ký bao gồm họ tên, tên người dùng, vai trò, ý nghĩa và ngày giờ (13.6), và việc liên kết vĩnh viễn với hồ sơ (13.8). Đây là nội dung của bản dự thảo, không phải là yêu cầu tại thời điểm hiện tại.
Luật Giao dịch điện tử của Thái Lan
Luật Giao dịch điện tử của Thái Lan (B.E. 2544, năm 2001) quy định hiệu lực của chữ ký điện tử với tư cách là luật chung. Điều 9 theo luật sửa đổi năm 2019 (No. 3, B.E. 2562) nêu rằng khi pháp luật yêu cầu chữ ký, nếu sử dụng phương pháp nhận dạng được chủ thể và thể hiện rằng người đó đã chấp thuận nội dung của thông điệp dữ liệu, và sử dụng phương pháp đáng tin cậy phù hợp với mục đích, v.v., thì được coi là đã ký. Điều 26 nêu 4 yêu cầu của chữ ký điện tử đáng tin cậy: dữ liệu tạo chữ ký chỉ gắn với người ký; tại thời điểm ký, dữ liệu đó chỉ nằm trong sự kiểm soát của người ký; có thể phát hiện việc thay đổi chữ ký điện tử sau khi ký; và có thể phát hiện việc thay đổi thông tin sau khi ký (khi có mục đích đó). Ngoài ra, ETDA đã công bố hướng dẫn về chữ ký điện tử ขมธอ. 23-2563.
Tuy nhiên, đây là hiệu lực của chữ ký điện tử với tư cách là luật chung. Các yêu cầu về chữ ký điện tử đối với hồ sơ GMP cần được đánh giá theo Part 11, Annex 11, hướng dẫn của PIC/S, v.v. Trong bài viết này, chúng tôi cho rằng nên xem xét hai vấn đề này một cách tách biệt.
Về cách lưu lại lịch sử sửa và phê duyệt hồ sơ, có thể tham khảo thêm Hệ thống sửa và phê duyệt sản lượng thực tế cho nhà máy tại Thái Lan.
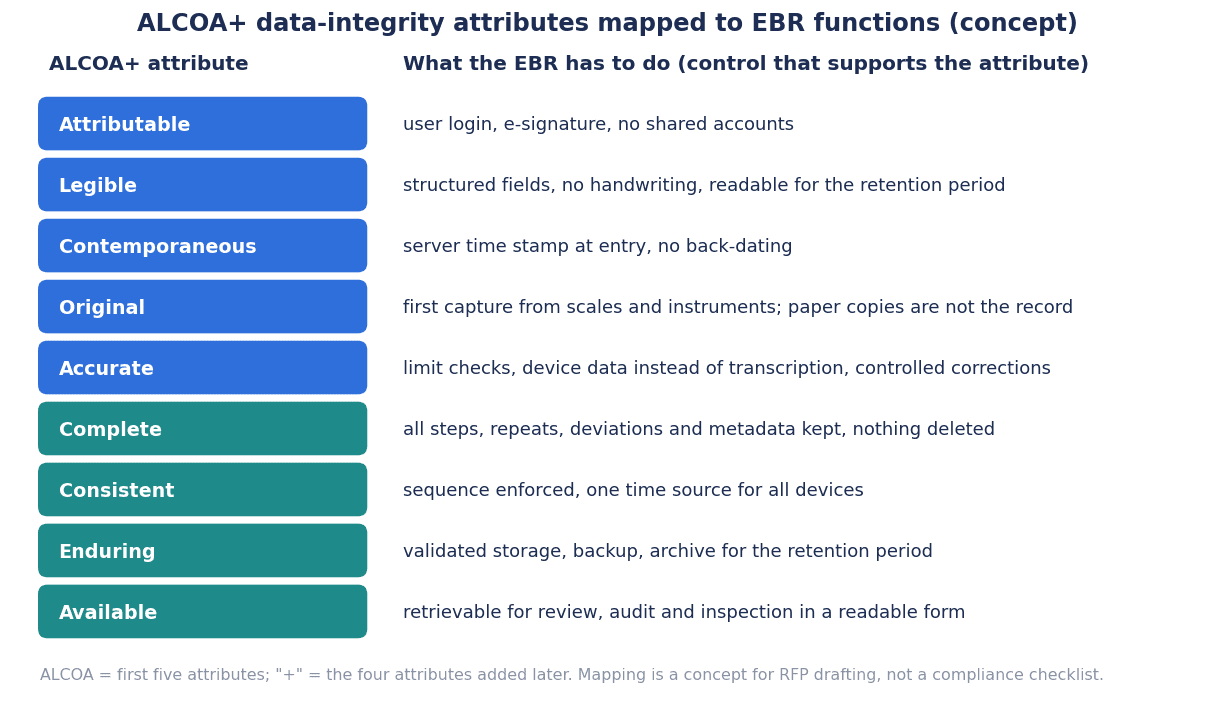
Hình 2. Tương ứng giữa 9 thuộc tính của ALCOA+ và các chức năng của EBR. Đây là sơ đồ khái niệm phục vụ việc viết RFP, không phải là danh mục kiểm tra sự tuân thủ.
Tính toàn vẹn dữ liệu: chuyển ALCOA+ thành chức năng của EBR
Mục 7.4 của PI 041-1 của PIC/S (ngày 1/7/2021) coi ALCOA là chữ viết tắt của Attributable, Legible, Contemporaneous, Original, Accurate, và gọi ALCOA+ là khi bổ sung thêm Complete, Consistent, Enduring, Available. TRS 1033 Annex 4 của WHO (năm 2021) cũng giải thích ALCOA+ bằng các thuộc tính giống vậy, và nhấn mạnh việc đáp ứng các thuộc tính này trong suốt thời hạn lưu giữ hồ sơ.
Khi chuyển sang chức năng của EBR, có thể hình dung các tương ứng sau. Khả năng quy trách nhiệm (Attributable) là tài khoản cá nhân và chữ ký điện tử; khả năng đọc được (Legible) là các trường nhập có cấu trúc và việc hiển thị trên màn hình hoặc bản in; tính đồng thời (Contemporaneous) là việc nhập tại thời điểm thao tác và dấu thời gian; tính nguyên gốc (Original) là việc thu nhận trực tiếp từ thiết bị; tính chính xác (Accurate) là kiểm tra giới hạn; tính đầy đủ (Complete) là các trường bắt buộc và việc ghi nhận ngoại lệ; tính nhất quán (Consistent) là đồng bộ thời gian và việc cưỡng chế trình tự các bước; tính bền vững (Enduring) và tính sẵn có (Available) là lưu giữ và lưu trữ lâu dài.
Về dấu vết kiểm tra, mục 9.6 của PI 041-1 nêu rằng chức năng dấu vết kiểm tra nên luôn được bật và khóa, không thể vô hiệu hóa, xóa hoặc thay đổi. Nếu quản trị viên có thể làm điều đó, thao tác ấy nên được tự động ghi vào dấu vết kiểm tra. Dấu vết kiểm tra quan trọng được rà soát độc lập cùng với các hồ sơ khác của thao tác đó, trước khi xác nhận hoàn tất thao tác (ví dụ trước quyết định xuất lô). Dấu vết kiểm tra không quan trọng có thể được kiểm tra khi rà soát hệ thống theo tần suất định trước.
TRS 1033 Annex 4 của WHO giải thích dấu vết kiểm tra là siêu dữ liệu cho phép tái dựng lịch sử của hồ sơ, bao gồm “ai, làm gì, khi nào, vì sao”. Trên cơ sở đó, tài liệu nêu việc bật dấu vết kiểm tra cho mọi thao tác, giới hạn quyền bật và tắt, và không nên cho phép các thay đổi như xóa cứng (hard delete).
Cũng xin đề cập đến vận hành lai (hybrid) giữa giấy và điện tử. Mục 9.10 của PI 041-1 nêu rằng hệ thống lai có thể dễ bị can thiệp, vì vậy việc sử dụng không được khuyến khích và nên được thay thế khi có thể. Mặt khác, mục 4.1 của EU GMP Chapter 4, với tiền đề là có thể tồn tại hình thức lai, yêu cầu xác định mối quan hệ giữa tài liệu gốc và hồ sơ cùng các biện pháp kiểm soát. Nếu vận hành lai phát sinh trong giai đoạn chuyển đổi khi triển khai, cần lập thành văn bản các biện pháp kiểm soát đó.
Với các nhà máy xuất sản phẩm sang Nhật Bản, quy định của Nhật Bản cũng liên quan. Pháp lệnh GMP của Nhật Bản đã được sửa đổi bởi Pháp lệnh số 90 năm Reiwa 3 (2021) của Bộ Y tế, Lao động và Phúc lợi, có hiệu lực từ ngày 1/8/2021. Về hồ sơ điện tử và chữ ký điện tử, có thông tư “Về việc sử dụng hồ sơ điện tử và chữ ký điện tử trong hồ sơ đề nghị phê duyệt hoặc cấp phép đối với dược phẩm và các sản phẩm liên quan” (ngày 1/4/2005, Yakushokuhatsu số 0401022). Bài viết này chỉ dừng ở mức giới thiệu tên gọi và ngày.
Rà soát theo ngoại lệ (review by exception) và quyết định xuất lô
Rà soát theo ngoại lệ (review by exception) là cách tiếp cận trong đó QA không xem đều mọi trang mà rà soát tập trung vào các ngoại lệ do hệ thống trích xuất. Ở đây, cần nắm chính xác vị trí của nó về mặt quy định.
Trước hết, 21 CFR 211.192 của Hoa Kỳ yêu cầu bộ phận kiểm soát chất lượng rà soát và phê duyệt tất cả hồ sơ sản xuất và kiểm soát trước khi xuất lô. Ngay cả khi áp dụng rà soát theo ngoại lệ, yêu cầu này cũng không mất đi. Vị trí của nó là: việc EBR đã xác nhận tính đúng đắn của hồ sơ ở từng công đoạn được dùng làm căn cứ cho việc rà soát của bộ phận chất lượng.
Như đã nêu ở trên, ghi chú của mục 4.20 trong EU GMP Chapter 4 cho phép, đối với quy trình đã được thẩm định và được giám sát, kiểm soát liên tục, giới hạn báo cáo tạo tự động ở bản tóm tắt sự phù hợp và báo cáo ngoại lệ/OOS. Mục 9.6 của PIC/S PI 041-1 nêu “Review by exception – focusing on anomalous or unauthoried activities” là một trong những trọng tâm của việc rà soát dấu vết kiểm tra. Trong phần thuật ngữ, tài liệu giải thích báo cáo ngoại lệ (exception report) là “công cụ tìm kiếm đã được thẩm định, nhận diện và ghi lại các dữ liệu hoặc thao tác bất thường đã được định trước”. Câu Q7 trong Hỏi đáp của FDA cũng nêu rằng dấu vết kiểm tra nên được rà soát như một phần của hồ sơ.
GAMP Good Practice Guide: Manufacturing Execution Systems của ISPE (năm 2010) có Appendix 8 là chương về định nghĩa và căn cứ của Review by Exception. Blog của Rockwell Automation (năm 2017) giải thích rằng vì MES cưỡng chế việc kiểm soát trong khi thực hiện nên có thể thu hẹp việc rà soát vào các ngoại lệ thay vì toàn bộ hồ sơ. MasterControl, Siemens và Tulip cũng đề cập đến chức năng review by exception trong phần mô tả sản phẩm của mình.
Về quyết định xuất lô, mục 15 Batch release của EU GMP Annex 11 yêu cầu rằng khi ghi nhận việc chứng nhận và quyết định xuất lô bằng hệ thống máy tính hóa, chỉ QP (Qualified Person) mới được chứng nhận, người ra quyết định phải được ghi nhận rõ ràng, và việc này được thực hiện bằng chữ ký điện tử.
Trong bài viết này, chúng tôi cho rằng các tiền đề để chuyển sang rà soát theo ngoại lệ như sau.
- Giới hạn và dung sai được định nghĩa trong MBR
- Việc phân loại ngoại lệ và tiêu chí đánh giá mức độ nghiêm trọng được quy định thành quy trình
- Đã xác nhận bằng thẩm định rằng báo cáo ngoại lệ trích xuất đầy đủ những gì cần trích xuất
- Trong một khoảng thời gian nhất định, chạy song song rà soát toàn bộ và rà soát theo ngoại lệ, xác nhận kết quả trùng khớp rồi mới chuyển đổi
Kết quả quyết định xuất lô được phản ánh vào trạng thái lô trong ERP hoặc LIMS. Điều quan trọng là các trạng thái tạm giữ, đạt và không đạt hiển thị giống nhau trong hệ thống tồn kho và xuất hàng. Việc quản lý tạm giữ và giải phóng được trình bày trong bài Triển khai hệ thống quản lý hàng tạm giữ vì chất lượng trong sản xuất.
Kết nối với ERP, LIMS, historian và thiết bị cân
EBR không tự hoàn chỉnh một mình. Chúng tôi khuyến nghị vẽ luồng dữ liệu trước và phân chia trách nhiệm cho từng giao diện. Luồng điển hình như sau.
- ERP phát hành lệnh sản xuất (sản phẩm, số lô, số lượng)
- EBR tạo hồ sơ thực hiện của lô đó từ MBR đã được phê duyệt
- Thu nhận giá trị cân từ thiết bị cân và phân bổ lô nguyên liệu
- Thực hiện công đoạn, thu nhận giá trị IPC và dữ liệu thiết bị (historian)
- Nhận kết quả thử nghiệm từ LIMS
- QA rà soát các ngoại lệ và ra quyết định xuất lô
- Phản ánh kết quả quyết định vào trạng thái lô trong ERP
Với từng giao diện, cần quyết định hệ thống nào giữ bản gốc, khi gửi thất bại thì bên nào gửi lại, và xác nhận giá trị đã nhận như thế nào. Khi phân bổ lô nguyên liệu, sẽ phát sinh việc hợp dòng khi đưa nhiều lô vào 1 lô sản xuất, và việc phân nhánh khi chia 1 lô sản xuất thành nhiều lô đóng gói. Về cách tiếp cận truy xuất trong các trường hợp đó, xin tham khảo Quản lý lô hóa chất 2026 – Truy xuất đứt mạch ở nơi các lô hợp dòng.
Lưu giữ hồ sơ và ứng phó thanh tra
Thời hạn lưu giữ khác nhau tùy theo từng quy định. Xin tổng hợp để tránh nhầm lẫn.
| Quy định | Thời hạn lưu giữ và yêu cầu lưu giữ |
|---|---|
| Hoa Kỳ 21 CFR 211.180(a) | Ít nhất 1 năm sau ngày hết hạn của lô. Với một số thuốc OTC được miễn ghi ngày hết hạn, là 3 năm sau khi phân phối lô |
| Hoa Kỳ 21 CFR 211.180(c)(d) | Hồ sơ có thể truy xuất ngay bằng phương tiện điện tử từ địa điểm khác được coi là đáp ứng yêu cầu lưu giữ. Có thể lưu giữ bản gốc hoặc bản sao xác thực (true copy) |
| EU GMP Chapter 4, mục 4.11 | 1 năm sau ngày hết hạn của lô, hoặc ít nhất 5 năm sau khi QP chứng nhận, lấy thời hạn nào dài hơn. Với thuốc thử nghiệm lâm sàng, ít nhất 5 năm sau khi kết thúc thử nghiệm lâm sàng cuối cùng sử dụng lô đó |
| EU GMP Chapter 4, mục 4.10 | Thiết lập biện pháp kiểm soát bảo đảm tính toàn vẹn của hồ sơ trong suốt thời hạn lưu giữ, và thẩm định khi cần |
EU GMP Annex 11 yêu cầu các điểm sau đối với việc lưu giữ hồ sơ điện tử. Mục 7 Data Storage yêu cầu bảo vệ dữ liệu về mặt vật lý và điện tử, xác nhận khả năng truy cập, khả năng đọc và độ chính xác, sao lưu định kỳ, xác nhận khả năng khôi phục khi thẩm định và giám sát định kỳ. Mục 17 Archiving yêu cầu xác nhận khả năng truy cập, khả năng đọc và tính toàn vẹn của dữ liệu đã lưu trữ lâu dài, và khi thay đổi hệ thống thì xác nhận và thử nghiệm rằng dữ liệu vẫn truy xuất được. Mục 16 Business Continuity yêu cầu chuẩn bị phương án thay thế khi có sự cố, lập thành văn bản và thử nghiệm.
Với EBR, hồ sơ điện tử sẽ được lưu giữ trong thời gian dài. Trong bài viết này, chúng tôi cho rằng việc sau khi thay sản phẩm hoặc nâng cấp phiên bản có còn đọc được hồ sơ lô cũ hay không là điểm cần xác nhận ngay ở giai đoạn RFP.
Cũng xin đề cập đến quy định của Thái Lan. Đối với mỹ phẩm, hướng dẫn về cơ sở (sửa đổi tháng 12/2020) thuộc thông báo của Thai FDA về sản xuất và nhập khẩu mỹ phẩm (năm 2018) có tham chiếu ASEAN Cosmetic GMP. Trong đó yêu cầu lập thành văn bản master formula và hồ sơ sản xuất. Các điều khoản như thời hạn lưu giữ hồ sơ trong thông báo GMP thực phẩm và thông báo GMP dược phẩm của Thái Lan thì bài viết này chưa xác nhận được. Chúng tôi khuyến nghị kiểm tra trong nguyên văn của thông báo liên quan.
Những vướng mắc thường gặp tại nhà máy ở Thái Lan
Từ đây, theo quan điểm của bài viết này, xin nêu những vướng mắc thường gặp tại các nhà máy ở Thái Lan.
- Tiêu chuẩn kép giữa tiêu chuẩn của công ty mẹ và pháp luật địa phương: nếu bắt đầu xác định yêu cầu trong khi vẫn chưa rõ lấy tiêu chuẩn của công ty mẹ Nhật Bản (dựa trên quy định của Hoa Kỳ, EU hoặc Nhật Bản) hay thông báo của Thái Lan làm chuẩn, sau này sẽ phải làm lại. Trước tiên, hãy lập danh sách thị trường xuất hàng của sản phẩm mục tiêu và các quy định áp dụng
- Ngôn ngữ của màn hình và hồ sơ: quyết định hiển thị màn hình và lưu hồ sơ bằng tiếng Thái, tiếng Anh hay tiếng Nhật. Nếu ngôn ngữ của màn hình người vận hành đọc khác với ngôn ngữ của hồ sơ xuất trình khi thanh tra, cần có khả năng giải thích mối tương ứng giữa hai bên
- Tài khoản dùng chung: nếu nhiều người vận hành dùng chung 1 tài khoản, hồ sơ sẽ không lưu lại được ai đã thao tác. Hãy thiết kế số lượng thiết bị đầu cuối và cách vận hành khi đổi ca với tiền đề là tài khoản cá nhân
- Năng lực của người vận hành: có thể thiết kế để EBR tham chiếu trạng thái năng lực, nhằm không cho người vận hành chưa được đào tạo thực hiện công đoạn quan trọng. Về cách tiếp cận, xin tham khảo Hệ thống quản lý hạn năng lực người vận hành: Hướng dẫn triển khai
- Ghi hồ sơ kép trong giai đoạn lai: trong giai đoạn chạy song song giấy và EBR, cần quyết định bên nào là bản gốc cho từng sản phẩm và công đoạn
- Truy cập từ xa để nhà cung cấp bảo trì: với kết nối bảo trì từ nước ngoài, cần quyết định trước việc ghi lại ai đã làm gì vào lúc nào, và quy trình phê duyệt kết nối
- Mất điện và mất kết nối: cần quyết định trước và thử nghiệm cách ghi hồ sơ trong thời gian mất điện hoặc mất kết nối, cùng quy trình thu nhận và đối chiếu sau khi khôi phục
Các yêu cầu cần ghi trong RFP
Bảng dưới đây tổng hợp ví dụ về các yêu cầu cần ghi trong RFP cho EBR. Đây là ví dụ dựa trên quan điểm của bài viết này, mỗi nhà máy cần bổ sung hoặc lược bớt.
| Nhóm yêu cầu | Ví dụ nội dung ghi trong RFP |
|---|---|
| Cấu trúc hóa và quản lý phiên bản MBR | Có thể định nghĩa công đoạn, thông số, giới hạn, nguyên liệu, vai trò người ký thành các trường dữ liệu. Chỉ phát hành hồ sơ lô từ phiên bản đã phê duyệt và lưu lịch sử phát hành. Có thể thiết lập cách xử lý phiên bản cho lô đang thực hiện |
| Thu nhận trực tiếp từ thiết bị cân và dụng cụ đo | Liệt kê model thiết bị cân và dụng cụ đo mục tiêu, phương thức kết nối, giá trị thu nhận. Nêu rõ các trường vẫn còn nhập tay |
| Kiểm tra giới hạn và phân loại ngoại lệ | So sánh với giới hạn khi nhập, phân loại và ghi nhận ngoài giới hạn, sai quy trình, quá thời gian, nhập lại, trạng thái thiết bị là ngoại lệ |
| Liên kết với hồ sơ sai lệch | Gắn ngoại lệ với công đoạn phát sinh, có thể lập hồ sơ sai lệch. Trạng thái của sai lệch được phản ánh vào quyết định xuất lô của lô |
| Chữ ký điện tử | Hiển thị và in được họ tên, ngày giờ, ý nghĩa của người ký (21 CFR 11.50). Liên kết chữ ký với hồ sơ (21 CFR 11.70) |
| Dấu vết kiểm tra và việc rà soát dấu vết kiểm tra | Lưu người thao tác và ngày giờ tạo, thay đổi, xóa, lý do thay đổi và giá trị cũ. Không thể vô hiệu hóa dấu vết kiểm tra. Có thể trích xuất và rà soát dấu vết kiểm tra theo từng lô |
| Quyền hạn và tài khoản cá nhân | Thiết lập quyền theo vai trò, ghi lại việc cấp và thu hồi quyền, không lấy tài khoản dùng chung làm tiền đề |
| Đồng bộ thời gian | Phương thức đồng bộ thời gian của EBR, thiết bị cân, thiết bị và historian, và cách phát hiện độ lệch thời gian |
| Thời hạn lưu giữ và lưu trữ lâu dài | Có thể thiết lập thời hạn lưu giữ theo từng quy định. Vẫn đọc được hồ sơ cũ sau khi nâng cấp phiên bản |
| Giao diện với ERP, LIMS, historian | Các trường trao đổi về chỉ thị, lô, kết quả thử nghiệm, kết quả quyết định, nơi giữ bản gốc, phương thức gửi lại |
| Giao diện đa ngôn ngữ | Ngôn ngữ màn hình (tiếng Thái, tiếng Anh, tiếng Nhật, v.v.) và ngôn ngữ lưu trong hồ sơ |
| Hoạt động khi mất điện, mất kết nối | Có lưu tạm ở thiết bị đầu cuối hay không, thu nhận và đối chiếu sau khi khôi phục, ghi nhận ngoại lệ trong khoảng thời gian đó |
| Tài liệu thẩm định | Phạm vi bàn giao kế hoạch và báo cáo IQ, OQ, PQ, phân chia trách nhiệm giữa nhà cung cấp và người sử dụng |
| Xuất dữ liệu | Có thể xuất hồ sơ lô và dấu vết kiểm tra ở định dạng con người đọc được và định dạng điện tử |
Ngay cả khi nhà cung cấp tuyên bố tuân thủ Part 11 hoặc Annex 11, đó cũng không phải là chứng nhận của cơ quan quản lý. Cần tự xác nhận bằng hoạt động thẩm định của chính doanh nghiệp rằng cách sử dụng của mình đáp ứng các yêu cầu.
Tiêu chí nghiệm thu FAT/SAT
FAT là thử nghiệm nghiệm thu thực hiện tại môi trường của nhà cung cấp trước khi giao hàng, còn SAT là thử nghiệm nghiệm thu thực hiện trên thiết bị thực tế tại nhà máy. Trong bài viết này, chúng tôi khuyến nghị nhận kết quả thử nghiệm dưới dạng hồ sơ và tự tính lại để kiểm tra các con số.
| Thử nghiệm | Ví dụ tiêu chí nghiệm thu |
|---|---|
| FAT | Với lô mô phỏng, có thể thực hiện toàn bộ các công đoạn của MBR từ đầu đến cuối |
| FAT | Khi nhập giá trị ngoài giới hạn, giá trị đó được trích xuất là ngoại lệ và được ghi nhận gắn với công đoạn |
| FAT | Dấu vết kiểm tra lưu lại ai, khi nào, đã thay đổi gì và vì sao |
| FAT | Màn hình và bản in của chữ ký điện tử hiển thị họ tên, ngày giờ và ý nghĩa |
| FAT | Khi sửa, giá trị cũ vẫn được giữ lại và lý do thay đổi được ghi nhận |
| FAT | Giá trị của thiết bị cân đi vào hồ sơ mà không cần chép lại |
| SAT | Giá trị hiển thị trên thiết bị cân và dụng cụ đo thực tế khớp với giá trị ghi trong EBR |
| SAT | Gây mất điện và mất kết nối, sau khi khôi phục có thể đối chiếu mà hồ sơ không bị thiếu |
| SAT | Các thao tác từ rà soát theo ngoại lệ đến quyết định xuất lô được lưu trong nhật ký thao tác |
| SAT | Kết quả quyết định xuất lô được phản ánh vào trạng thái lô trong ERP và LIMS |
| SAT | Có thể lưu giữ, xuất ra và đọc lại hồ sơ lô và dấu vết kiểm tra |
Các mục đã đạt ở FAT cũng cần được xác nhận lại ở SAT trong điều kiện thiết bị thực tế. Đặc biệt, việc khớp giá trị của thiết bị cân và việc khôi phục sau mất điện, mất kết nối chỉ có thể xác nhận trên thiết bị thực tế.
Mô hình ước tính chi phí và hiệu quả (số liệu giả định)
Mọi con số từ đây trở đi đều là số liệu giả định dành riêng cho bài viết này. Đây không phải là số liệu của nhà máy thực tế. Các khoản mục chi phí chỉ giới hạn ở 2 khoản liên quan đến hồ sơ lô; chi phí chất lượng nói chung, việc thay mới thiết bị, chi phí bản quyền và bảo trì không được tính.
Nhà máy giả định là một nhà máy GMP có vốn Nhật Bản tại Thái Lan, sản xuất theo lô thực phẩm chức năng và dược phẩm, sản xuất 1.200 lô mỗi năm. Hồ sơ lô làm bằng giấy, QA rà soát toàn bộ các trang rồi mới ra quyết định xuất lô.
Hiện trạng
| Khoản mục | Cách tính | Chi phí hằng năm |
|---|---|---|
| A Công sức lập, chép lại và rà soát hồ sơ | Mỗi lô: phía sản xuất 1,5 giờ + QA 3,0 giờ = 4,5 giờ × 1.200 lô = 5.400 giờ công. Đơn giá giờ công 180 THB | 972.000 THB |
| B Kiểm tra lại, sửa và ký lại hồ sơ có thiếu sót | 240 trường hợp mỗi năm (20% số lô) × 2.500 THB mỗi trường hợp | 600.000 THB |
| Tổng | 1.572.000 THB |
Chi phí ban đầu
Chi phí ban đầu được giả định tổng cộng 3.600.000 THB. Chi tiết gồm phần mềm EBR và bản quyền ban đầu 1.500.000 THB, cấu trúc hóa và thiết lập MBR (cho 40 sản phẩm) 900.000 THB, kết nối với ERP, thiết bị cân và LIMS 600.000 THB, hỗ trợ thẩm định (IQ, OQ, PQ), FAT/SAT và đào tạo 600.000 THB.
Trường hợp cơ sở và trường hợp độ nhạy
| Hạng mục | Sau khi áp dụng, trường hợp cơ sở | Sau khi áp dụng, trường hợp độ nhạy |
|---|---|---|
| Công sức A | Phía sản xuất 0,5 giờ + QA 1,0 giờ = 1,5 giờ × 1.200 = 1.800 giờ công | Phía sản xuất 0,5 giờ + QA 2,0 giờ = 2,5 giờ × 1.200 = 3.000 giờ công |
| Chi phí A | 1.800 × 180 = 324.000 THB (giảm 648.000) | 3.000 × 180 = 540.000 THB (giảm 432.000) |
| Chi phí B | 60 trường hợp × 1.500 = 90.000 THB (giảm 510.000) | 120 trường hợp × 1.500 = 180.000 THB (giảm 420.000) |
| Tổng sau khi áp dụng | 414.000 THB | 720.000 THB |
| Mức giảm hằng năm | 1.572.000 − 414.000 = 1.158.000 THB | 1.572.000 − 720.000 = 852.000 THB |
| Thời gian hoàn vốn | 3.600.000 ÷ 1.158.000 ≈ 3,11 năm (khoảng 3 năm 1 tháng) | 3.600.000 ÷ 852.000 ≈ 4,23 năm (khoảng 4 năm 3 tháng) |
Trường hợp cơ sở giả định rằng nhờ kiểm tra giới hạn và trích xuất ngoại lệ, số hồ sơ có thiếu sót giảm xuống 60 trường hợp mỗi năm, và nhờ hồ sơ đầy đủ hơn, chi phí mỗi trường hợp cũng giảm xuống 1.500 THB. Trường hợp độ nhạy là khi việc chuyển sang rà soát theo ngoại lệ chỉ diễn ra một phần, thời gian rà soát của QA chỉ giảm xuống 2,0 giờ mỗi lô, và số hồ sơ có thiếu sót chỉ giảm xuống 120 trường hợp mỗi năm. Chi phí mỗi trường hợp được giữ nguyên ở 1.500 THB.
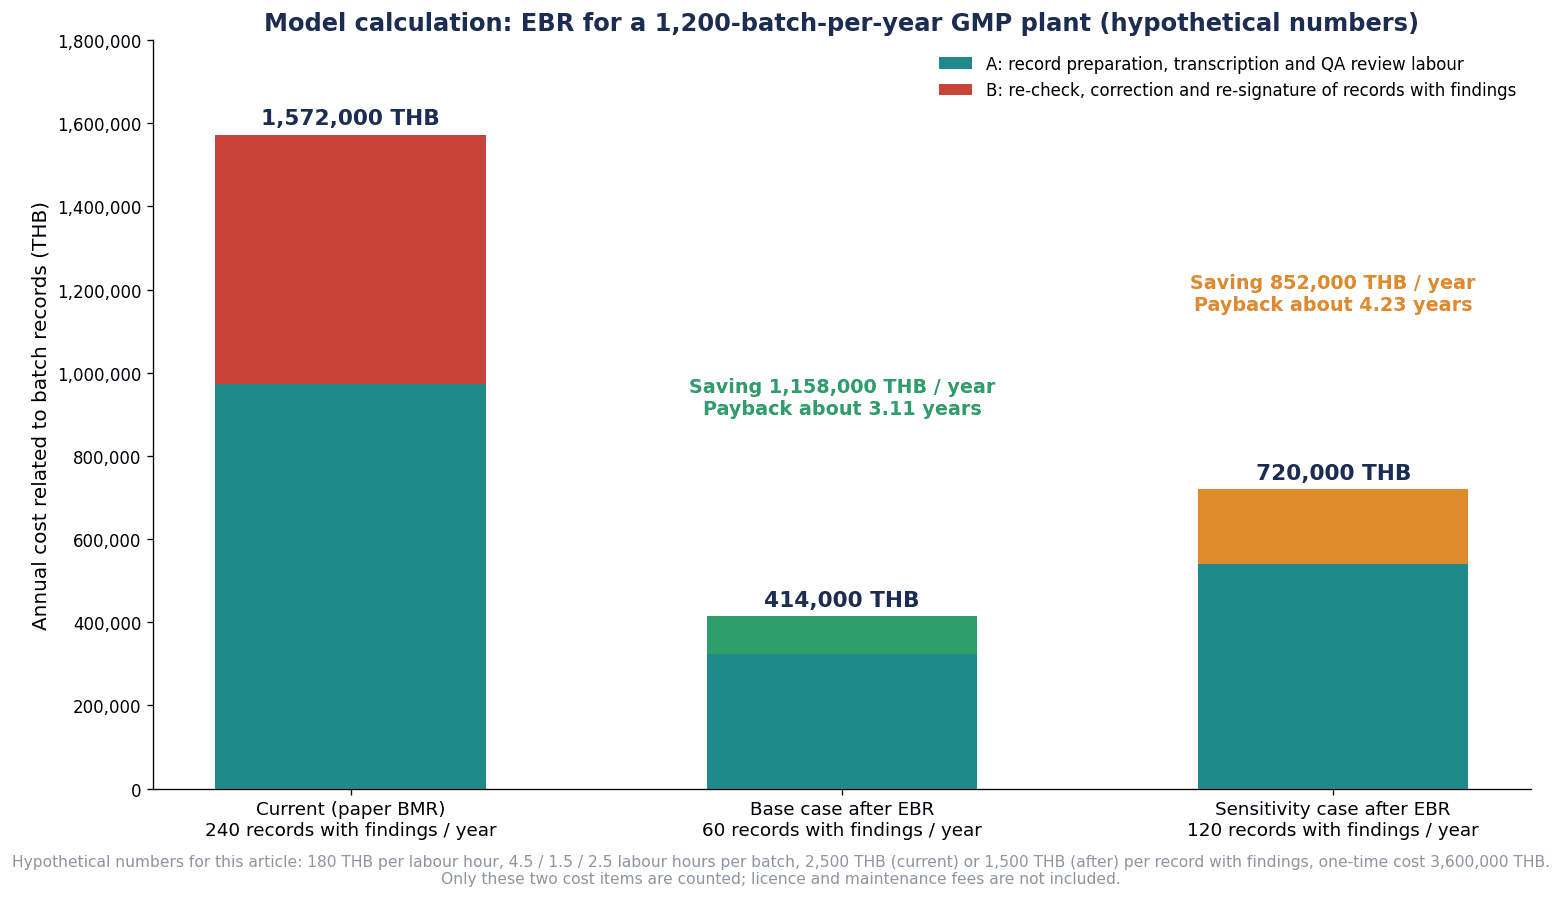
Hình 3. Chi phí hằng năm (chi tiết A và B) ở hiện trạng, sau khi áp dụng theo trường hợp cơ sở và theo trường hợp độ nhạy, cùng mức giảm và thời gian hoàn vốn. Tất cả là số liệu giả định dành riêng cho bài viết này.
Xin trình bày cách đọc ước tính này. Thời gian hoàn vốn thay đổi lớn tùy theo thời gian rà soát của QA giảm được đến đâu (có chuyển được sang rà soát theo ngoại lệ hay không), cũng như số hồ sơ có thiếu sót và chi phí mỗi trường hợp. Chi phí bản quyền và bảo trì hằng năm cần được dự trù riêng, và nếu tính cả khoản này thì thời gian hoàn vốn sẽ còn dài hơn.
Chúng tôi khuyến nghị trước khi triển khai, hãy ghi lại số lô trong 1 năm gần nhất, số giờ công lập và rà soát hồ sơ cho mỗi lô, số hồ sơ có thiếu sót và thời gian xử lý. Ngoài ra, bản thân việc triển khai EBR không làm giảm nguyên nhân của sai lệch trong sản xuất (thiết bị, nguyên liệu, thao tác). Điều nó tác động đến là thiếu sót của hồ sơ và sự chậm trễ trong việc phát hiện thiếu sót đó.
Câu hỏi thường gặp
Hồ sơ lô điện tử (EBR) là gì?
Đó là cơ chế tạo hồ sơ thực hiện cho từng lô từ hồ sơ lô gốc (MBR) đã được phê duyệt, và ghi nhận bằng phương tiện điện tử việc cân, kiểm soát trong quá trình, ngoại lệ, chữ ký điện tử và dấu vết kiểm tra. Trong bài viết này, chúng tôi coi đây là việc thiết kế đồng bộ cho đến quyết định xuất lô và việc phản ánh vào ERP hoặc LIMS.
Khác biệt giữa EBR và MES là gì?
EBR đảm nhận việc tạo hồ sơ lô và quản lý thực hiện. MES xử lý rộng toàn bộ việc thực hiện sản xuất (chỉ thị, tiến độ, thiết bị, chất lượng, v.v.), và có trường hợp bao gồm EBR như một chức năng. Cũng có trường hợp triển khai EBR độc lập, và không có lựa chọn nào ưu việt hơn.
Số hóa hồ sơ lô có phải là nghĩa vụ theo quy định không?
Không phải là nghĩa vụ. 21 CFR 211.180(d) cho phép lưu giữ bản gốc hoặc bản sao xác thực, và phần Principle của EU GMP Chapter 4 nêu rằng tài liệu có thể ở dạng giấy, điện tử, ảnh chụp, v.v. Khi số hóa, cần đáp ứng các yêu cầu đối với hồ sơ điện tử như 21 CFR Part 11 hoặc EU GMP Annex 11.
Rà soát theo ngoại lệ (review by exception) là gì?
Đó là cách tiếp cận trong đó QA rà soát tập trung vào các ngoại lệ do hệ thống trích xuất. Mục 9.6 của PIC/S PI 041-1 nêu đây là một trong những trọng tâm của việc rà soát dấu vết kiểm tra. Việc rà soát và phê duyệt toàn bộ hồ sơ của bộ phận kiểm soát chất lượng mà 21 CFR 211.192 của Hoa Kỳ yêu cầu không vì thế mà mất đi.
Chữ ký điện tử có hiệu lực pháp lý tại Thái Lan không?
Luật Giao dịch điện tử của Thái Lan quy định hiệu lực của chữ ký điện tử với tư cách là luật chung. Đó là Điều 9 sau lần sửa đổi năm 2019, và Điều 26 quy định các yêu cầu của chữ ký điện tử đáng tin cậy. Tuy nhiên, các yêu cầu về chữ ký điện tử đối với hồ sơ GMP cần được đánh giá riêng theo Part 11, Annex 11, hướng dẫn của PIC/S, v.v.
Dấu vết kiểm tra cần được rà soát những gì và với tần suất nào?
Câu Q8 trong Hỏi đáp của FDA (năm 2018) nêu rằng nếu văn bản quy định đã ấn định tần suất rà soát dữ liệu thì tuân theo đó. Làm ví dụ, 211.188(b) yêu cầu rà soát sau mỗi công đoạn quan trọng, còn 211.22 yêu cầu rà soát trước khi xuất lô. Nếu không được quy định thì quyết định dựa trên hiểu biết về quy trình và đánh giá rủi ro. Mục 9.6 của PI 041-1 nêu rằng dấu vết kiểm tra quan trọng được rà soát trước quyết định xuất lô hoặc tương tự, còn dấu vết kiểm tra không quan trọng có thể được kiểm tra theo tần suất định trước. Các quy định không đặt ra một tần suất thống nhất bằng con số.
Cần xác nhận tối thiểu những gì trong RFP và FAT/SAT cho EBR?
Trong RFP, cần nêu rõ việc cấu trúc hóa và quản lý phiên bản MBR, thu nhận trực tiếp từ thiết bị cân và dụng cụ đo, kiểm tra giới hạn và phân loại ngoại lệ, các yếu tố hiển thị của chữ ký điện tử, dấu vết kiểm tra và chức năng rà soát dấu vết kiểm tra, lưu giữ và xuất dữ liệu. Trong FAT/SAT, cần xác nhận rằng giá trị ngoài giới hạn được trích xuất là ngoại lệ, giá trị cũ được giữ lại khi sửa, giá trị của thiết bị cân khớp nhau, có thể khôi phục sau mất điện và mất kết nối, và quyết định xuất lô được phản ánh vào ERP và LIMS.
Tóm tắt
- Trong bài viết này, chúng tôi cho rằng triển khai hồ sơ lô điện tử (EBR) không phải là thay giấy bằng máy tính bảng, mà là thiết kế đồng bộ MBR, cân và kiểm tra giới hạn, trích xuất ngoại lệ, chữ ký điện tử và dấu vết kiểm tra, rà soát theo ngoại lệ và quyết định xuất lô
- EBR không phải là nghĩa vụ theo quy định. Khi số hóa, sẽ phát sinh thêm các yêu cầu đối với hồ sơ điện tử như Part 11 hoặc Annex 11
- EU GMP Annex 11 phiên bản 2011 là bản hiện hành. Bản dự thảo sửa đổi công bố năm 2025 chưa có hiệu lực tại thời điểm viết bài này
- Ngay cả khi áp dụng rà soát theo ngoại lệ, việc rà soát và phê duyệt của bộ phận kiểm soát chất lượng mà 21 CFR 211.192 yêu cầu cũng không mất đi. Việc chuyển đổi đi qua các bước định nghĩa giới hạn, phân loại ngoại lệ, thẩm định báo cáo ngoại lệ và giai đoạn chạy song song
- Luật Giao dịch điện tử của Thái Lan quy định hiệu lực của chữ ký điện tử với tư cách là luật chung. Các yêu cầu theo GMP được đánh giá riêng
- Trong RFP và FAT/SAT, hãy đưa việc khớp giá trị của thiết bị cân, việc giữ lại giá trị cũ khi sửa, việc khôi phục sau mất điện và mất kết nối, và việc phản ánh vào ERP và LIMS thành tiêu chí nghiệm thu cụ thể
- Hiệu quả chi phí thay đổi lớn tùy theo thời gian rà soát của QA giảm được đến đâu. Chúng tôi khuyến nghị ghi lại công sức hiện tại và số trường hợp thiếu sót trước khi triển khai
TOMAS TECH hỗ trợ các doanh nghiệp sản xuất tại Thái Lan xây dựng cơ chế kết nối thiết bị tại hiện trường sản xuất với các hệ thống nghiệp vụ. Nếu bạn cần trao đổi về việc tổng hợp yêu cầu số hóa hồ sơ lô, lập RFP, hoặc kết nối với thiết bị cân và thiết bị sản xuất, xin vui lòng liên hệ qua trang liên hệ.
Tài liệu tham khảo
- 21 CFR §211.186 Master production and control records (eCFR, Cornell LII, truy cập ngày 16/10/2026)
- 21 CFR §211.188 Batch production and control records (eCFR, Cornell LII)
- 21 CFR §211.192 Production record review (eCFR, Cornell LII)
- 21 CFR §211.180 General requirements (eCFR, Cornell LII)
- 21 CFR §11.3 Definitions (eCFR, Cornell LII)
- 21 CFR §11.10 Controls for closed systems (eCFR, Cornell LII)
- 21 CFR §11.50 Signature manifestations (eCFR, Cornell LII)
- 21 CFR §11.70 Signature/record linking (eCFR, Cornell LII)
- FDA, Data Integrity and Compliance With Drug CGMP: Questions and Answers (tháng 12/2018)
- EudraLex Vol.4 Chapter 4: Documentation (năm 2011)
- EudraLex Vol.4 Annex 11: Computerised Systems (năm 2011)
- European Commission, EudraLex Volume 4 (truy cập ngày 16/10/2026)
- European Commission, Stakeholders’ Consultation on EudraLex Volume 4 Chapter 4, Annex 11 and New Annex 22 (năm 2025)
- PIC/S, Draft guidelines: Revised Annex 11 Computerised Systems (bản dự thảo năm 2025)
- PIC/S PI 041-1 Good Practices for Data Management and Integrity in Regulated GMP/GDP Environments (năm 2021)
- PIC/S GMP Guide PE 009-18 Introduction (năm 2026)
- PIC/S GMP Guide PE 009-18 Part I (năm 2026)
- PIC/S News (ngày 23/9/2026)
- PIC/S Members
- Thai FDA, Tình hình kiểm soát nhằm bảo đảm chất lượng, hiệu quả và an toàn của thuốc (mô tả tại thời điểm năm 2016)
- ETDA, Electronic Transactions Act B.E. 2544 (năm 2001, bản dịch tiếng Anh)
- ETDA, Electronic Transactions Act (No. 3) B.E. 2562 (năm 2019, bản dịch tiếng Anh)
- MDES, Electronic Transactions Act B.E. 2544 (năm 2001, bản dịch không chính thức)
- ETDA Open Data, ขมธอ. 23-2563 hướng dẫn về chữ ký điện tử
- Thai FDA, Hướng dẫn về cơ sở sản xuất mỹ phẩm (sửa đổi tháng 12/2020)
- IEC 61512-1:2026 Batch control Part 1: Models and terminology (năm 2026)
- IEC 61512-1:1997 (năm 1997, hủy bỏ năm 2026)
- ISA, ISA88: Batch Control
- WHO TRS 1033 Annex 4 Guideline on data integrity (năm 2021)
- e-Gov Japan, Pháp lệnh về tiêu chuẩn quản lý sản xuất và quản lý chất lượng dược phẩm và sản phẩm ngoài dược phẩm (năm 2004, sửa đổi năm 2021)
- Bộ Y tế, Lao động và Phúc lợi Nhật Bản, Công văn hành chính (ngày 1/7/2014)
- Krungsri Research, Industry Outlook 2026-2028: Pharmaceuticals (năm 2026)
- Körber, GPO Thailand migrates to PAS-X MES 3 (năm 2022)
- Körber, MBR Consulting & Implementation (truy cập ngày 16/10/2026)
- Rockwell Automation, FactoryTalk PharmaSuite Life Sciences (truy cập ngày 16/10/2026)
- Rockwell Automation, Take Review by Exception to the Next Level (năm 2017)
- Siemens, Opcenter Execution Pharma (truy cập ngày 16/10/2026)
- Emerson, Product Data Sheet Syncade Behaviors (năm 2018)
- MasterControl, Batch Production Records (truy cập ngày 16/10/2026)
- Tulip Library, Electronic Batch Record App Suite
- ISPE, GAMP Good Practice Guide: Manufacturing Execution Systems (năm 2010)
- USP, FAQs: Balances and Weighing on an Analytical Balance


