


จุดเริ่มต้นของการพิจารณาติดตั้งระบบตรวจวัดสภาพแวดล้อมห้องคลีนรูม มักมาจากคำถามเพียงประโยคเดียวระหว่างการตรวจประเมินจากลูกค้า เช่น “มีข้อมูลต่อเนื่องของช่วงเวลานี้ไหม” หรือ “ขอดูประวัติการแจ้งเตือน (alarm) หน่อย” โรงงานที่ยังใช้เครื่องนับอนุภาค (particle counter) แบบพกพาวัดด้วยมือเป็นรายสัปดาห์หรือรายวัน อ่านค่าความดันแตกต่างจากเกจด้วยสายตา และบันทึกอุณหภูมิและความชื้นด้วยเครื่องบันทึกข้อมูล (logger) แบบแยกเดี่ยว จะตอบคำถามเหล่านี้ได้ไม่ทันที ที่ยุ่งยากกว่านั้นคือกรณีที่พบความผิดปกติ (deviation) ภายหลัง เพราะไม่รู้ว่าเกิดอะไรขึ้นระหว่างการวัดสองครั้ง จึงจำกัดขอบเขตผลกระทบไม่ได้ และเหลือทางเดียวคือต้องกักล็อตไว้แบบเหมารวม
บทความนี้เป็นคู่มือเชิงปฏิบัติสำหรับผู้รับผิดชอบงานประกันคุณภาพ งานเครื่องจักรและระบบสาธารณูปโภค งานวิศวกรรมการผลิต และผู้จัดการโรงงาน ในโรงงานญี่ปุ่นที่ตั้งอยู่ในอยุธยา ชลบุรี ระยอง สมุทรปราการ ปราจีนบุรี และพื้นที่อื่นในไทย ทั้งโรงงานชิ้นส่วนอิเล็กทรอนิกส์ PCB HDD กระบวนการหลังของเซมิคอนดักเตอร์ (back-end) อุปกรณ์การแพทย์ และบรรจุภัณฑ์ยาหรืออาหาร โดยจะสรุปว่าควรสั่งซื้ออะไร กี่จุด ด้วยสเปกแบบไหน และควรตรวจสอบอะไรใน FAT (การทดสอบก่อนส่งมอบจากโรงงานผู้ผลิต) และ SAT (การทดสอบรับมอบ ณ สถานที่ติดตั้ง)
ข้อเสนอของบทความนี้มีเพียงข้อเดียว หากมองการตรวจวัดสภาพแวดล้อมห้องคลีนรูมว่าเป็นเพียง “ระบบติดเซนเซอร์แล้วดูกราฟ” การลงทุนจะไม่คืนทุน การลดชั่วโมงงานวัดด้วยมือเพียงอย่างเดียวอาจไม่สูงกว่าค่าสอบเทียบและค่าบำรุงรักษาด้วยซ้ำ สิ่งที่ตัดสินการคืนทุนคือการออกแบบที่ตรวจพบความผิดปกติได้ระหว่างที่กระบวนการยังดำเนินอยู่ แล้วระบุล็อตที่ได้รับผลกระทบด้วยเวลาและกักไว้ได้ โดยเฉพาะ 4 ประเด็นต่อไปนี้
- (1) จุดวัดและความถี่ที่อิงการประเมินความเสี่ยง (ISO 14644-2)
- (2) เหตุผลรองรับระดับเตือน (Alert level) ระดับดำเนินการ (Action level) และเวลาหน่วง (delay)
- (3) ความสมบูรณ์ของข้อมูล (Audit Trail การซิงโครไนซ์เวลา และการจัดการข้อมูลขาดหาย)
- (4) การผูกข้อมูลกับล็อตและผลการผลิตในกระบวนการด้วยเวลา
จุดชี้ขาดคือสามารถเขียน 4 ประเด็นนี้ลงใน RFP (เอกสารขอข้อเสนอ) และเป็นเกณฑ์ผ่านของ FAT/SAT ได้หรือไม่
อนึ่ง บทความนี้อธิบายเนื้อหาทั่วไปของมาตรฐานและแนวปฏิบัติ รวมถึงการออกแบบระบบ ไม่ใช่คำแนะนำด้านกฎระเบียบหรือด้านยา ห้องคลีนรูมของบริษัทควรเป็นไปตามเกณฑ์ใด โปรดยืนยันกับฝ่ายประกันคุณภาพ ลูกค้า และหน่วยงานกำกับดูแลตามความจำเป็น จำนวนเงิน จำนวนครั้ง และชั่วโมงในการประมาณต้นทุนช่วงหลังของบทความ ล้วนเป็นตัวเลขสมมติที่ตั้งขึ้นเพื่อบทความนี้เท่านั้น
ทำไมจึงควรทบทวนการติดตั้งระบบตรวจวัดสภาพแวดล้อมห้องคลีนรูมในตอนนี้
ความต้องการห้องคลีนรูมที่เพิ่มขึ้นในไทย
เมื่อวันที่ 1 ตุลาคม 2026 Infineon ได้เปิด Module A ของโรงงานกระบวนการหลังของเซมิคอนดักเตอร์ (back-end) ในจังหวัดสมุทรปราการ ตามรายงานข่าว โรงงานนี้ทำงานประกอบ ทดสอบ และทดสอบเวเฟอร์ มีห้องคลีนรูมประมาณ 30,000 m² และออกแบบให้ขยายได้สูงสุดถึง 150,000 m² มีแผนเพิ่มพนักงานจากประมาณ 350 คนเป็นประมาณ 1,000 คน มีรายงานว่ามูลค่าโครงการรวมอยู่ที่ 1,400 ล้านดอลลาร์สหรัฐ และเงินลงทุนเริ่มต้นเกิน 100 ล้านยูโร
ก่อนหน้านั้นไม่นาน ในวันที่ 24 กันยายน 2026 คณะกรรมการนโยบายอุตสาหกรรมเซมิคอนดักเตอร์และอิเล็กทรอนิกส์ขั้นสูงแห่งชาติของไทย ได้อนุมัติยุทธศาสตร์เซมิคอนดักเตอร์แห่งชาติฉบับแรกของไทย รายงานของ TechNode Global เมื่อวันที่ 25 กันยายน 2026 ระบุว่ามีเป้าหมายการลงทุนสะสมประมาณ 80,000 ล้านดอลลาร์สหรัฐ และการจ้างงานใหม่มากกว่า 230,000 ตำแหน่งภายในปี 2050 โดยดำเนินการเป็น 3 ระยะ ได้แก่ ถึงปี 2030 ขยายการบรรจุภัณฑ์ขั้นสูง (advanced packaging) เตรียมความพร้อมกระบวนการหน้า (front-end) และพัฒนาบุคลากร 86,600 คน ถึงปี 2040 ดึงดูดการออกแบบและการผลิตเวเฟอร์ และภายในปี 2050 ทำให้ห่วงโซ่อุปทานในประเทศสมบูรณ์ สาขาที่มุ่งเน้นได้แก่ โฟโตนิกส์ เซมิคอนดักเตอร์กำลัง (power semiconductor) และเซนเซอร์ รายงานเดียวกันระบุว่า ตั้งแต่ปี 2023 ถึงครึ่งแรกของปี 2026 BOI ได้รับคำขอรับการส่งเสริมการลงทุนด้านเซมิคอนดักเตอร์และอิเล็กทรอนิกส์ขั้นสูง 879 โครงการ มูลค่า 909,000 ล้านบาท (ประมาณ 27,200 ล้านดอลลาร์สหรัฐ)
PCB ก็อยู่ในกระแสเดียวกัน ตามรายงานของ The Nation เมื่อวันที่ 23 กุมภาพันธ์ 2026 ตั้งแต่ปี 2022 ถึงเดือนมิถุนายน 2025 มีคำขอรับการส่งเสริมการลงทุนที่เกี่ยวข้องกับ PCB มากกว่า 180 โครงการ มูลค่ามากกว่า 200,000 ล้านบาท และไทยตั้งเป้าเป็น “ฐานการผลิต PCB อันดับ 1 ของอาเซียน” และติด 5 อันดับแรกของโลก การลงทุนจากญี่ปุ่นก็ยังต่อเนื่อง รายงานของ The Nation เมื่อวันที่ 2 กุมภาพันธ์ 2026 ระบุว่า ในปี 2025 คำขอรับการส่งเสริมการลงทุนจาก BOI ของนักลงทุนญี่ปุ่นมี 311 โครงการ มูลค่ามากกว่า 119,000 ล้านบาท (เพิ่มขึ้น 146% จากปีก่อน) ในจำนวนนี้เป็นกลุ่มไฟฟ้าและอิเล็กทรอนิกส์ 24,318 ล้านบาท (เพิ่มขึ้น 121% จากปีก่อน)
เมื่อการสร้างห้องคลีนรูมใหม่และการขยายห้องคลีนรูมเพิ่มขึ้น ระดับของข้อมูลสภาพแวดล้อมที่ลูกค้าต้องการก็สูงขึ้นตามไปด้วย ช่วงวางแผนอาคารใหม่จึงเป็นจังหวะที่เป็นไปได้จริงในการเปลี่ยนจากการวัดด้วยมือไปสู่การตรวจวัดแบบต่อเนื่อง
1 ตุลาคม 2026 แนวทางการตรวจรับรองคุณสมบัติ (qualification) ของ PIC/S มีผลบังคับใช้
สำหรับโรงงานที่เกี่ยวข้องกับยาหรืออุปกรณ์การแพทย์ ยังมีความเคลื่อนไหวอีกเรื่องหนึ่ง PIC/S (Pharmaceutical Inspection Convention and Pharmaceutical Inspection Co-operation Scheme) ได้เผยแพร่เอกสารข้อแนะนำ PI 006-4 ว่าด้วยการตรวจรับรองคุณสมบัติและการตรวจสอบความถูกต้อง (qualification and validation) เมื่อวันที่ 30 กรกฎาคม 2026 และให้มีผลบังคับใช้เมื่อวันที่ 1 ตุลาคม 2026 โดยใช้แทน PI 006-3 ฉบับเดิม สำนักงานคณะกรรมการอาหารและยา (อย.) ของไทยเป็นสมาชิก PIC/S ตั้งแต่เดือนสิงหาคม 2016
PI 006-4 เป็นเอกสารในบริบทของ GMP ยา จึงไม่ได้ใช้บังคับกับโรงงานชิ้นส่วนอิเล็กทรอนิกส์โดยตรง อย่างไรก็ตาม แนวคิดที่ว่าระบบตรวจวัดไม่ควร “ติดตั้งแล้วจบ” แต่ต้องแสดงความเหมาะสมผ่านแผน การทดสอบ และบันทึก ก็ใช้ได้กับการตรวจประเมินจากลูกค้าในกลุ่มอิเล็กทรอนิกส์เช่นกัน สำหรับโรงงานกลุ่มยา โปรดยืนยันกับฝ่ายประกันคุณภาพและหน่วยงานกำกับดูแลว่าเอกสารนี้นำมาใช้กับบริษัทอย่างไร
การตรวจวัดสภาพแวดล้อมวัดอะไรบ้าง: อนุภาค ความดันแตกต่าง อุณหภูมิและความชื้น และความเร็วลม
สิ่งที่วัดอย่างต่อเนื่องในการตรวจวัดสภาพแวดล้อมห้องคลีนรูม มีหลัก ๆ 4 อย่างดังนี้
- อนุภาคในอากาศ (particle): ความเข้มข้นเชิงจำนวนแยกตามขนาดอนุภาค เช่น ตั้งแต่ 0.5 µm ขึ้นไป และตั้งแต่ 5 µm ขึ้นไป
- ความดันแตกต่าง: ผลต่างความดันระหว่างห้องที่อยู่ติดกัน หรือระหว่างห้องพักอากาศ (ante-room) กับทางเดิน
- อุณหภูมิและความชื้น: ควบคุมตามข้อกำหนดของผลิตภัณฑ์และกระบวนการ ความสบายของผู้ปฏิบัติงาน และความสัมพันธ์กับการป้องกันไฟฟ้าสถิต
- ความเร็วลมและปริมาณลม: ความเร็วลม ณ ตำแหน่งทำงานในการไหลทิศทางเดียว (downflow) และปริมาณลมจ่าย
ใน ISO 14644-2:2015 กำหนดให้พิจารณา “การทดสอบสนับสนุน” เช่น ความดันแตกต่าง ความเร็วลมและปริมาณลม อุณหภูมิและความชื้น ไว้ในแผนการตรวจวัด กล่าวคือ การวัดเฉพาะอนุภาคเพียงอย่างเดียวยังไม่เพียงพอ
กลุ่มอิเล็กทรอนิกส์กับกลุ่มยา ใช้เกณฑ์ที่มาจากแหล่งต่างกัน
สิ่งแรกที่ควรเข้าใจคือ “สิ่งที่ใช้เป็นเกณฑ์” ต่างกันไปตามประเภทอุตสาหกรรม
| หัวข้อ | ชิ้นส่วนอิเล็กทรอนิกส์ PCB HDD และกระบวนการหลังของเซมิคอนดักเตอร์ | การผลิตยาปราศจากเชื้อ (อ้างอิง) |
|---|---|---|
| เกณฑ์ความสะอาด | คลาสตาม ISO 14644-1 (เช่น ISO 5–8) และข้อกำหนดของลูกค้า | Grade A–D ตาม EU GMP Annex 1 |
| กรอบการตรวจวัด | แผนการตรวจวัดตาม ISO 14644-2 | Annex 1 และกลยุทธ์การควบคุมการปนเปื้อน (CCS) |
| ความดันแตกต่าง | กำหนดตามข้อกำหนดของลูกค้าหรือเกณฑ์ภายในบริษัท | ระหว่างห้องที่อยู่ติดกันซึ่งมี Grade ต่างกัน อย่างน้อย 10 Pa (ค่าแนวทาง) |
| ความชื้น | กำหนดตามข้อกำหนดของผลิตภัณฑ์และกระบวนการ มีแนวคิดว่าการควบคุม ESD ไม่ขึ้นกับความชื้น | กำหนดตามข้อกำหนดของผลิตภัณฑ์และกระบวนการ |
| สถานะทางกฎหมาย | มักถือเป็นข้อกำหนดตามสัญญา | อยู่ในขอบเขตการตรวจของหน่วยงานกำกับดูแลในฐานะ GMP ยา |
EU GMP Annex 1 เป็นแนวทางสำหรับการผลิตยาปราศจากเชื้อ และตัวเลขในนั้นใช้กับพื้นที่ Grade A–D ไม่ได้เป็นข้อบังคับทางกฎหมายสำหรับโรงงานชิ้นส่วนอิเล็กทรอนิกส์ HDD หรือเซมิคอนดักเตอร์ อย่างไรก็ตาม เนื่องจากเป็นเอกสารสาธารณะที่อธิบายเรื่องการตรวจวัดแบบต่อเนื่อง การแจ้งเตือน และการจัดการข้อมูลไว้อย่างละเอียด บทความนี้จึงใช้เป็น “ข้อมูลอ้างอิงของแนวปฏิบัติที่เข้มงวดที่สุด” การจะนำเกณฑ์ใดมาใช้กับบริษัทขึ้นอยู่กับข้อตกลงกับลูกค้าและการตัดสินของฝ่ายประกันคุณภาพ
ความแตกต่างระหว่าง ISO 14644-1 กับ 14644-2: “การจำแนกคลาส” กับ “การตรวจวัด”
สิ่งที่มักสับสนในมาตรฐานห้องคลีนรูมคือบทบาทของ ISO 14644-1 และ ISO 14644-2
- ISO 14644-1:2015 เป็นมาตรฐานด้าน “การจำแนกคลาส” ใช้ตัดสินว่า ณ ช่วงเวลาหนึ่ง ห้องนั้นอยู่ใน ISO คลาสใด
- ISO 14644-2:2015 เป็นมาตรฐานด้าน “การตรวจวัด” ว่าด้วยแผนที่ใช้แสดงว่าคลาสที่จำแนกไว้ยังคงรักษาไว้ได้ในแต่ละวัน
ทั้งสองฉบับได้รับการปรับปรุงในปี 2015 ตามคำอธิบายของ PharmOut ฉบับ 14644-1 เป็นการปรับปรุงใหญ่ครั้งแรกนับตั้งแต่ปี 1999 ได้รับอนุมัติในเดือนตุลาคม 2015 และประกาศใช้ในเดือนธันวาคม
ISO 14644-1:2015 Table 1: ความเข้มข้นสูงสุดของแต่ละคลาส
ต่อไปนี้คัดมาจาก Table 1 ของ ISO 14644-1:2015 เฉพาะคลาสที่โรงงานกลุ่มอิเล็กทรอนิกส์ใช้บ่อย หน่วยเป็นจำนวนอนุภาคต่อ 1 m³ และเป็นค่าสะสมของอนุภาค “ตั้งแต่” ขนาดนั้นขึ้นไป
| ISO คลาส | ตั้งแต่ 0.1 µm | ตั้งแต่ 0.3 µm | ตั้งแต่ 0.5 µm | ตั้งแต่ 1 µm | ตั้งแต่ 5 µm |
|---|---|---|---|---|---|
| 4 | 10,000 | 1,020 | 352 | 83 | — |
| 5 | 100,000 | 10,200 | 3,520 | 832 | — (ไม่มีค่าในตาราง) |
| 6 | 1,000,000 | 102,000 | 35,200 | 8,320 | 293 |
| 7 | — | — | 352,000 | 83,200 | 2,930 |
| 8 | — | — | 3,520,000 | 832,000 | 29,300 |
ในฉบับปี 2015 ค่าของอนุภาคตั้งแต่ 5 µm ขึ้นไปสำหรับ ISO คลาส 5 ถูกตัดออกจากตาราง คำอธิบายของ PharmOut ระบุว่าเป็นผลจากการทบทวนความไวของเครื่องนับที่ความเข้มข้นต่ำ และหากต้องการจัดการอนุภาคตั้งแต่ 5 µm ขึ้นไป ให้แสดงด้วย “M descriptor” (สัญลักษณ์สำหรับอนุภาคขนาดใหญ่ หรือ macroparticle) ส่วนบทความของ reinraum.de เมื่อวันที่ 13 ตุลาคม 2016 ระบุว่า สำหรับการใช้งานด้าน GMP ควรบันทึกอนุภาคตั้งแต่ 5 µm ขึ้นไปต่อไป
Table A.1: จำนวนจุดวัดกำหนดจากพื้นที่
จำนวนจุดสุ่มตัวอย่างขั้นต่ำในการจำแนกคลาส กำหนดจากพื้นที่ตาม Table A.1 ของ ISO 14644-1:2015 คัดบางส่วนได้ดังนี้
| พื้นที่ (ไม่เกิน m²) | จำนวนจุดขั้นต่ำ |
|---|---|
| 10 | 5 |
| 24 | 6 |
| 52 | 10 |
| 104 | 16 |
| 232 | 22 |
| 436 | 25 |
| 1,000 | 27 |
หากพื้นที่อยู่ระหว่างค่าในตาราง ให้เลือกแถวที่มีค่ามากกว่า ตัวอย่างเช่น ห้องขนาด 100 m² อยู่ในแถว “ไม่เกิน 104 m²” จึงเป็น 16 จุด สำหรับห้องที่มีการไหลทิศทางเดียว อนุญาตให้ใช้พื้นที่หน้าตัดที่ตั้งฉากกับทิศทางลม ส่วนห้องอื่นใช้พื้นที่แนวนอนของพื้นห้อง หากพื้นที่เกิน 1,000 m² จะคำนวณด้วยสูตรแยกต่างหาก (Formula A.1) แต่บทความนี้ไม่กล่าวถึงรายละเอียดของสูตร โปรดตรวจสอบจากตัวมาตรฐาน
ตามคำอธิบายของ PharmOut จำนวนจุดนี้อิงแนวคิดในการรับประกันว่า “ด้วยระดับความเชื่อมั่นอย่างน้อย 95% พื้นที่อย่างน้อย 90% ของห้องคลีนรูมจะไม่เกินขีดจำกัดของคลาส” การคำนวณขีดจำกัดความเชื่อมั่นด้านบน 95% สำหรับกรณี 2–9 จุดที่มีในฉบับเดิมถูกยกเลิกไป และต้องประเมินแต่ละจุดแยกกันโดยทุกจุดต้องผ่าน จุดวัดให้กระจายอย่างสม่ำเสมอ โดยหลีกเลี่ยงตำแหน่งที่อยู่ใต้ช่องจ่ายลม HEPA แบบไม่กระจายลม (non-diffused) โดยตรง บทความของ reinraum.de ระบุว่า การปรับปรุงครั้งนี้ทำให้จำนวนจุดเพิ่มขึ้นสูงสุดประมาณ 1.7 เท่า
ปริมาตรตัวอย่างต่อจุด
ปริมาตรตัวอย่างขั้นต่ำต่อจุดคำนวณได้จากสูตรต่อไปนี้ (ตามเอกสาร application note ของ Beckman Coulter)
- Vs = (20 ÷ Cn,m) × 1,000 [L]
- Cn,m คือความเข้มข้นสูงสุดของคลาส ณ ขนาดอนุภาคที่พิจารณา
- ทั้งนี้ต้องไม่น้อยกว่า 2 L และไม่น้อยกว่า 1 นาทีต่อจุด
ลองคำนวณดู กรณี ISO คลาส 5 ที่พิจารณาอนุภาคตั้งแต่ 0.5 µm Cn,m เท่ากับ 3,520 จึงได้ 20 ÷ 3,520 × 1,000 ≈ 5.68 L ส่วน ISO คลาส 7 ที่อนุภาคตั้งแต่ 0.5 µm จะได้ 20 ÷ 352,000 × 1,000 ≈ 0.057 L ซึ่งต่ำกว่าขั้นต่ำ 2 L จึงใช้ 2 L ไม่ว่ากรณีใด เงื่อนไขขั้นต่ำ 1 นาทีก็ต้องเป็นไปตามด้วยเช่นกัน
ISO 14644-2: แผนการตรวจวัดที่อิงการประเมินความเสี่ยง
หัวใจของ ISO 14644-2:2015 คือข้อกำหนดที่ว่า ต้อง (shall) จัดทำ ดำเนินการ และคงไว้ซึ่งแผนการตรวจวัด โดยอิงการประเมินความเสี่ยงตามวัตถุประสงค์การใช้งาน ตามคำอธิบายของ PharmOut และ reinraum.de ประเด็นที่เปลี่ยนแปลงหลัก ๆ มีดังนี้
- การจำแนกคลาสซ้ำเป็นระยะมีหลักการคือ “ปีละ 1 ครั้ง” และสามารถขยายช่วงเวลาระหว่างการจำแนกคลาสซ้ำให้ห่างออกไปได้ตามผลการประเมินความเสี่ยง
- ตารางช่วงเวลาทดสอบแบบตายตัวในฉบับเดิม ถูกแทนที่ด้วยแนวคิดที่อิงความเสี่ยง
- มีภาคผนวกเชิงให้ข้อมูล (informative annex) เกี่ยวกับการกำหนดระดับเตือนและระดับดำเนินการ
- ให้พิจารณาการทดสอบสนับสนุน เช่น ความดันแตกต่าง ความเร็วลมและปริมาณลม อุณหภูมิและความชื้น ในแผนการตรวจวัด
- ระบุชัดเจนว่า หากตัวกระบวนการเองก่อให้เกิดอนุภาค สามารถอาศัยการจำแนกคลาสเป็นระยะในสภาวะ at rest หรือการจำแนกคลาสในการเดินเครื่องจำลอง แทนการตรวจวัดอนุภาคแบบต่อเนื่องได้
กล่าวคือ “วัดที่ไหน บ่อยแค่ไหน และวัดด้วยอะไร” ไม่ได้ถูกกำหนดโดยมาตรฐานแบบเหมือนกันทุกแห่ง แต่เป็นสิ่งที่บริษัทต้องตัดสินจากการประเมินความเสี่ยงและบันทึกไว้เป็นเอกสาร จำนวนจุดของการตรวจวัดแบบต่อเนื่องไม่จำเป็นต้องเท่ากับจำนวนจุดในการจำแนกคลาส ให้เลือกตำแหน่งที่มีความเสี่ยงสูงเป็นอันดับแรก เช่น ตำแหน่งที่ผลิตภัณฑ์สัมผัสอากาศ ตำแหน่งที่มีคนเข้าออกมาก หรือตำแหน่งที่เคยเกิดความผิดปกติ แล้วเขียนเหตุผลไว้ในแผน
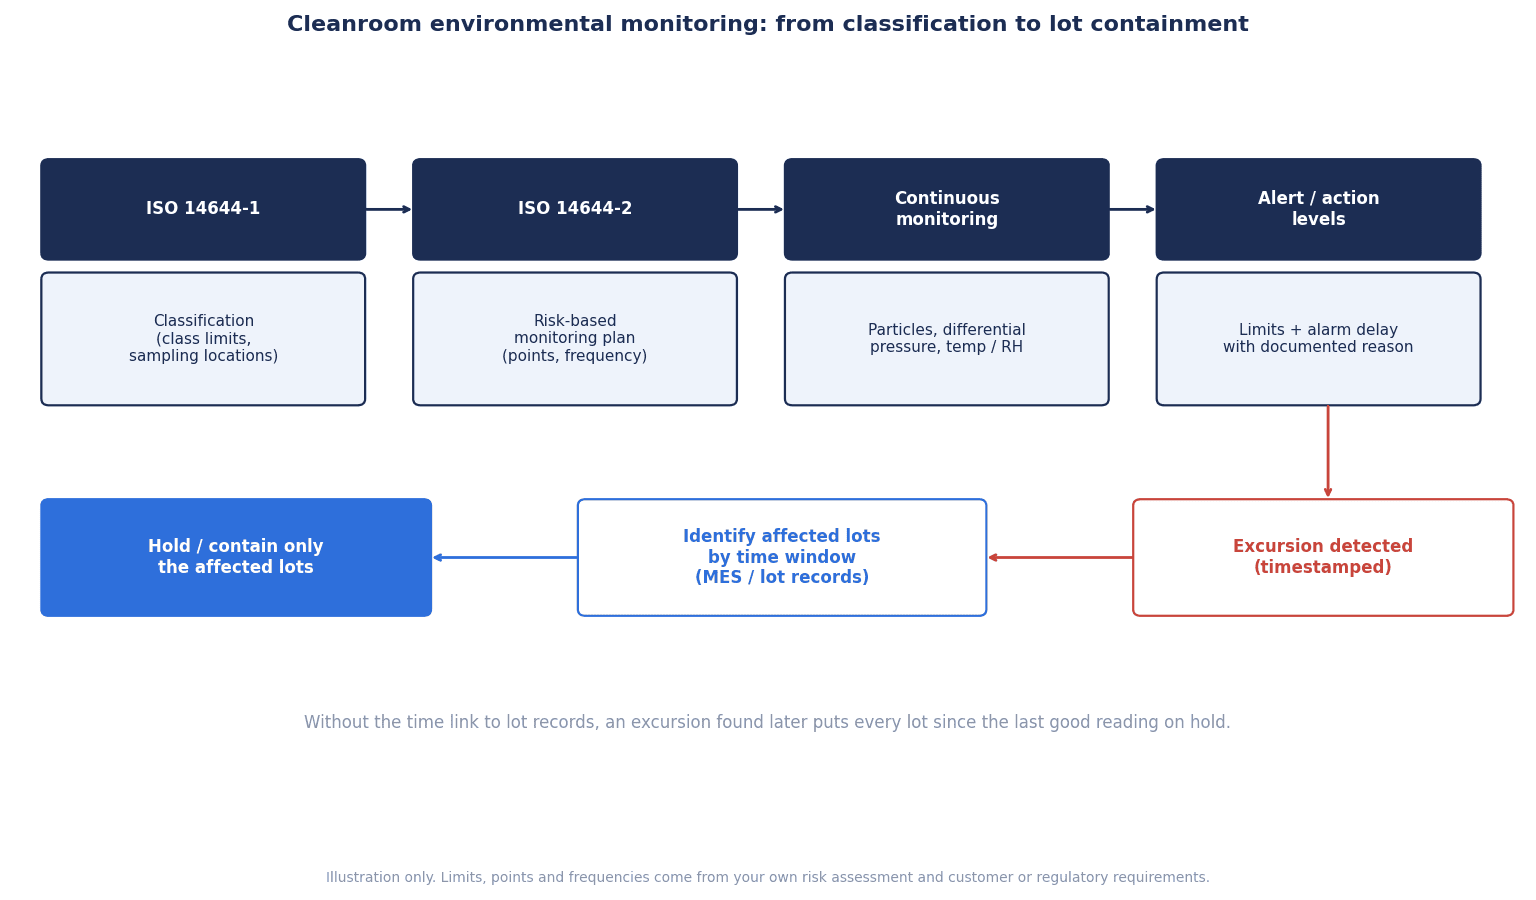
ตั้งแต่การจำแนกคลาส การจัดทำแผนการตรวจวัด การเก็บข้อมูลด้วยการตรวจวัดแบบต่อเนื่อง การแจ้งด้วยการแจ้งเตือน ไปจนถึงการผูกข้อมูลกับล็อต ล้วนเป็นสายงานเดียวกันที่ต่อเนื่องกัน หากขาดขั้นตอนใดไป แม้จะมีข้อมูลอยู่ก็จะกักความผิดปกติไว้ไม่ได้
สิ่งที่ EU GMP Annex 1 แสดงไว้ในฐานะ “แนวปฏิบัติที่เข้มงวดที่สุด”
ตัวเลขทั้งหมดในหัวข้อนี้อ้างอิงจาก EU GMP Annex 1 “การผลิตผลิตภัณฑ์ยาปราศจากเชื้อ” และ ใช้กับพื้นที่ Grade A–D ของการผลิตยาปราศจากเชื้อ ไม่ใช่ค่าที่บังคับใช้กับโรงงานชิ้นส่วนอิเล็กทรอนิกส์หรือเซมิคอนดักเตอร์ โปรดอ่านในฐานะข้อมูลอ้างอิงเมื่อพิจารณาว่าจะออกแบบการตรวจวัดแบบต่อเนื่องให้ละเอียดถึงระดับใด
ช่วงเวลาการประกาศและการบังคับใช้
Annex 1 ฉบับปรับปรุงออกเป็นเอกสารของคณะกรรมาธิการยุโรป C(2022) 5938 final ลงวันที่ 22 สิงหาคม 2022 และลงใน EudraLex Vol.4 เมื่อวันที่ 25 สิงหาคม 2022 มีผลใช้ตั้งแต่วันที่ 25 สิงหาคม 2023 ยกเว้นเฉพาะข้อ 8.123 ว่าด้วยการทำแห้งแบบเยือกแข็ง (freeze drying) ที่ใช้ตั้งแต่วันที่ 25 สิงหาคม 2024 PIC/S ก็รับเนื้อหาเดียวกันมาเป็น PIC/S GMP Guide PE 009-17 และให้มีผลบังคับใช้เมื่อวันที่ 25 สิงหาคม 2023 (เฉพาะข้อ 8.123 คือวันที่ 25 สิงหาคม 2024)
ขีดจำกัดอนุภาคแยกตาม Grade (สำหรับการตรวจวัด Table 5)
Table 5 (ข้อ 9.15) ของ Annex 1 คือขีดจำกัดอนุภาครวมที่ใช้ในการตรวจวัด หน่วยเป็นจำนวนอนุภาคต่อ 1 m³
| Grade | ตั้งแต่ 0.5 µm at rest | ตั้งแต่ 0.5 µm ขณะปฏิบัติงาน | ตั้งแต่ 5 µm at rest | ตั้งแต่ 5 µm ขณะปฏิบัติงาน |
|---|---|---|---|---|
| A | 3,520 | 3,520 | 29 | 29 |
| B | 3,520 | 352,000 | 29 | 2,930 |
| C | 352,000 | 3,520,000 | 2,930 | 29,300 |
| D | 3,520,000 | ไม่ได้กำหนดไว้ล่วงหน้า | 29,300 | ไม่ได้กำหนดไว้ล่วงหน้า |
ขีดจำกัดขณะปฏิบัติงานของ Grade D ไม่ได้กำหนดไว้ล่วงหน้า ผู้ผลิตเป็นผู้กำหนดจากการประเมินความเสี่ยงและข้อมูลในสภาวะปกติ นอกจากนี้ Annex 1 ระบุว่า หากนับอนุภาคตั้งแต่ 5 µm ได้เป็นครั้งคราวใน Grade A อาจถือเป็นการนับผิด (false count) จากสัญญาณรบกวนทางไฟฟ้าหรือแสงหลง (stray light) เป็นต้น ในทางกลับกัน หากนับได้อย่างต่อเนื่องหรือสม่ำเสมอแม้ในระดับต่ำ ควรสอบสวนในฐานะที่อาจเป็นเหตุการณ์การปนเปื้อน
Table 1 สำหรับการจำแนกคลาส (ข้อ 4.27) แตกต่างจาก Table 5 ในบางส่วน เช่น การจัดการอนุภาคตั้งแต่ 5 µm และกำหนดให้การจำแนกคลาสเป็นไปตามจำนวนจุดขั้นต่ำและการจัดวางตาม ISO 14644-1 (ข้อ 4.28)
ความดันแตกต่าง “อย่างน้อย 10 Pa” และการบันทึกต่อเนื่อง
เกี่ยวกับความดันแตกต่าง Annex 1 กำหนดไว้ดังนี้
- ความดันแตกต่างระหว่างห้องที่อยู่ติดกันซึ่งมี Grade ต่างกัน อย่างน้อย 10 Pa (ค่าแนวทาง) (ข้อ 4.14)
- ติดตั้งตัวแสดงค่าความดันแตกต่างระหว่างห้อง ความดันแตกต่างที่ประเมินว่าสำคัญให้ตรวจวัดและบันทึกอย่างต่อเนื่อง (ข้อ 4.16)
- มีระบบที่เตือนทันทีเมื่อระบบจ่ายลมขัดข้อง หรือเมื่อความดันแตกต่างต่ำกว่าค่าที่ตั้งไว้
- ไม่ยกเลิก (override) การเตือนโดยไม่มีการประเมิน
- หากตั้งเวลาหน่วงให้การแจ้งเตือน ต้องประเมินและให้เหตุผลรองรับภายในกลยุทธ์การควบคุมการปนเปื้อน (CCS)
- ความดันแตกต่างที่ไม่ได้ประเมินว่าสำคัญ ให้ตรวจวัดและบันทึกเป็นระยะ
ข้อ 4.16 นี้เป็นชุดข้อกำหนดที่นำไปใช้ใน RFP ของระบบตรวจวัดได้โดยตรง สามเรื่อง ได้แก่ “บันทึกต่อเนื่อง” “เตือนทันที” และ “ให้เหตุผลรองรับเวลาหน่วง” มีคุณค่าพอที่จะเขียนลงในสเปกแม้ในโรงงานกลุ่มอิเล็กทรอนิกส์
การตรวจวัดแบบต่อเนื่องใน Grade A และ 28 L/นาที
ใน Grade A ให้ตรวจวัดอนุภาคตลอดช่วงเวลาของกระบวนการสำคัญ (รวมถึงการประกอบอุปกรณ์) โดยตรวจวัดอนุภาคตั้งแต่ 0.5 µm และตั้งแต่ 5 µm อย่างต่อเนื่อง อัตราการไหลของตัวอย่างอย่างน้อย 28 L (1 ft³)/นาที ให้เปรียบเทียบผลของแต่ละตัวอย่างกับระดับเตือนและระดับดำเนินการบ่อย ๆ และแจ้งเตือนเมื่อเกินระดับเตือน (ข้อ 9.16–9.17) สำหรับ Grade B แนะนำให้ใช้ระบบในลักษณะเดียวกัน โดยลดความถี่ลงได้ (ข้อ 9.18) ปริมาตรตัวอย่างของระบบอัตโนมัติไม่จำเป็นต้องเท่ากับตอนจำแนกคลาส แต่ต้องให้เหตุผลรองรับ (ข้อ 9.21)
เครื่องนับ ท่อ และการตรวจรับรองคุณสมบัติซ้ำ
- ตรวจรับรองคุณสมบัติของเครื่องนับรวมถึงท่อสุ่มตัวอย่าง ความยาวท่อโดยปกติไม่เกิน 1 m เว้นแต่มีเหตุผลรองรับ และให้มีจุดโค้งน้อยที่สุด (ข้อ 5.9)
- ใช้เครื่องนับแบบพกพาที่มีท่อสั้นในการจำแนกคลาส และในการไหลทิศทางเดียวให้ใช้หัวดูดแบบไอโซคิเนติก (isokinetic)
- ช่วงเวลาสูงสุดของการตรวจรับรองคุณสมบัติซ้ำ (requalification) คือ 6 เดือนสำหรับ Grade A และ B และ 12 เดือนสำหรับ Grade C และ D (ข้อ 4.32) หัวข้อขั้นต่ำได้แก่ การจำแนกคลาสด้วยอนุภาครวม การทดสอบความสมบูรณ์ของฟิลเตอร์ตัวสุดท้าย การวัดปริมาณลม การยืนยันความดันแตกต่างระหว่างห้อง และการทดสอบความเร็วลม
- ความเร็วลม ณ ตำแหน่งทำงานในการไหลทิศทางเดียวคือ 0.36–0.54 m/s (ค่าแนวทาง) (ข้อ 4.30)
ช่วงเวลา 6 เดือนและ 12 เดือนนี้เป็นค่าของการตรวจรับรองคุณสมบัติซ้ำสำหรับ Grade A–D ตาม Annex 1 ซึ่งเป็นคนละเรื่องกับความถี่ในการจำแนกคลาสซ้ำตาม ISO 14644-2 (หลักการคือปีละ 1 ครั้ง และขยายช่วงเวลาให้ห่างออกไปได้ตามการประเมินความเสี่ยง) โปรดระวังอย่าสับสน
วิธีเลือกและสอบเทียบเครื่องนับอนุภาค
แบบติดตั้งถาวรระยะไกล (remote) กับแบบแมนิโฟลด์ (manifold)
เครื่องนับอนุภาคที่ใช้ในการตรวจวัดอนุภาคแบบต่อเนื่อง มีโครงสร้างหลัก ๆ 2 แบบ
| โครงสร้าง | หลักการ | เหมาะกับกรณี | ข้อควรระวัง |
|---|---|---|---|
| แบบระยะไกล (remote) (1 จุด 1 เครื่อง) | ติดตั้งเครื่องนับขนาดเล็กถาวรที่แต่ละจุดวัด แล้วรวบรวมข้อมูลผ่านเครือข่าย | จุดวัดสำคัญ หรือจุดที่ต้องการให้ท่อสั้น | เมื่อจำนวนเครื่องเพิ่มขึ้น ค่าสอบเทียบและค่าบำรุงรักษาก็เพิ่มขึ้น |
| แบบแมนิโฟลด์ (manifold) (สลับหลายจุด) | ต่อท่อหลายเส้นเข้ากับเครื่องนับ 1 เครื่อง แล้วสลับวัดทีละจุดตามลำดับ | กรณีที่ต้องการวนวัดจุดจำนวนมากที่มีความสำคัญต่ำ | แต่ละจุดจะเป็นการวัดเป็นช่วง ๆ ไม่ใช่ต่อเนื่อง และท่อมักยาว |
ตัวอย่างสเปกของเครื่องนับแบบระยะไกลที่ติดตั้งถาวรโดยทั่วไป มีอัตราการไหลของตัวอย่าง 1 CFM (28.3 L/นาที) ช่องขนาดอนุภาคสูงสุด 4 ช่องรวมถึง 0.5 µm และ 5 µm เอาต์พุตเป็น Ethernet (TCP/IP) หรือ Modbus RTU ผ่านพอร์ตอนุกรม (serial) อินพุตแอนะล็อก 4–20 mA จำนวน 4 จุดสำหรับต่อเซนเซอร์สภาพแวดล้อม และการสอบเทียบตาม ISO 21501-4 เนื่องจาก 1 CFM เท่ากับ 28.3 L/นาที จึงสอดคล้องกับ “อย่างน้อย 28 L/นาที” ของ Annex 1
ท่อทำให้อัตราการผ่านของอนุภาค 5 µm ลดลง
เมื่อใช้ท่อ สิ่งที่ต้องระวังมากที่สุดคืออนุภาคขนาดใหญ่ตั้งแต่ 5 µm ขึ้นไป เอกสาร application note ของ Beckman Coulter ได้ทดสอบว่าอนุภาคตั้งแต่ 5 µm ไปถึงเครื่องนับได้มากเพียงใด (อัตราการผ่าน หรืออัตราการเก็บกลับ) ที่ 1 CFM กับท่อขนาด 1/4 นิ้ว
| เงื่อนไขท่อ (1/4 นิ้ว 1 CFM) | อัตราการผ่านของอนุภาคตั้งแต่ 5 µm |
|---|---|
| 2 m ท่อตรง | 76% ± 20% |
| 3 m ท่อตรง | 37% ± 12% |
| 3 m โค้ง 2 จุด | 21% ± 13% |
| 3 m โค้ง 4 จุด | 16% ± 7% |
ตัวเลขนี้คือ “สัดส่วนที่ไปถึงเครื่องนับ” ตัวอย่างเช่น ท่อ 3 m ที่โค้ง 4 จุด จะไปถึงเครื่องนับเพียงประมาณ 16% ซึ่งคิดได้ว่าอนุภาคขนาดใหญ่ส่วนใหญ่สูญหายไประหว่างทาง ในขณะที่อัตราการผ่านของอนุภาคตั้งแต่ 0.5 µm อยู่ที่ 92% ± 10% ถึง 98% ± 8% ซึ่งถือว่าได้รับผลกระทบน้อย นอกจากนี้ สำหรับท่อขนาด 3/8 นิ้ว (28.3–100 L/นาที) การสูญเสียเฉลี่ยอยู่ในระดับที่ไม่มีนัยสำคัญ เอกสารเดียวกันแนะนำให้ใช้ท่อที่สั้นและใหญ่ เผื่อรัศมีความโค้งไว้ (อย่างน้อย 4 นิ้ว) และประเมินท่อที่ยาวเกิน 1 m
หากเดินท่อยาวในแบบแมนิโฟลด์ จะนับอนุภาคตั้งแต่ 5 µm ได้น้อยกว่าความเป็นจริง และอาจเกิดสภาพที่ “ข้อมูลไม่มีปัญหาแต่จริง ๆ แล้วสกปรก” สำหรับจุดวัดที่ต้องการควบคุมอนุภาคตั้งแต่ 5 µm ให้ใช้แบบระยะไกล หรือระบุความยาวท่อและจำนวนจุดโค้งไว้ในแบบ แล้วยืนยันใน SAT
ในเรื่องนี้ ISO/TC 209 ได้ออกรายงานทางเทคนิค ISO/TR 14644-21:2023 (เทคนิคการสุ่มตัวอย่างอนุภาคในอากาศ) ในเดือนสิงหาคม 2023 ตามคำอธิบายของ Particle Measuring Systems รายงานนี้จัดทำขึ้นเพื่อช่วยผู้ใช้หลังการปรับปรุง Annex 1 ในปี 2022 โดยแยกระหว่างการจำแนกคลาส (ความถูกต้องของตัวอย่าง) กับการตรวจวัด (คุณภาพของข้อมูลที่ใช้ดูแนวโน้ม) และระบุว่าท่อควร “สั้นที่สุดเท่าที่ทำได้”
การสอบเทียบตาม ISO 21501-4
การสอบเทียบเครื่องนับอนุภาคในอากาศแบบกระเจิงแสง อยู่ในขอบเขตของ ISO 21501-4 ตามคำอธิบายของ Particle Measuring Systems ข้อกำหนดหลักมีดังนี้
| หัวข้อ | ข้อกำหนด |
|---|---|
| ประสิทธิภาพการนับ (บริเวณขนาดอนุภาคต่ำสุดที่วัดได้) | 50% ± 20% |
| ประสิทธิภาพการนับ (1.5–2 เท่าของขนาดอนุภาคต่ำสุดที่วัดได้) | 100% ± 10% |
| ความละเอียดของขนาด (size resolution) | ไม่เกิน 15% |
| ความไม่แน่นอนมาตรฐานของอัตราการไหลเชิงปริมาตร | ไม่เกิน 5% |
| ความคลาดเคลื่อนของการตั้งค่าขนาดอนุภาค | ไม่เกิน 10% |
| การนับผิด (false count) | ประเมินโดยดูดอากาศสะอาดในช่วงขนาดอนุภาคต่ำสุดที่รายงาน |
ใน RFP ให้เขียนว่า “ต้องส่งใบรับรองการสอบเทียบตาม ISO 21501-4” ส่วนรอบการสอบเทียบให้กำหนดตามข้อกำหนดของลูกค้าและระเบียบการบริหารเครื่องมือวัดของบริษัท เมื่อจำนวนเครื่องเพิ่มขึ้น การจัดหาเครื่องสำรองระหว่างที่ถอดเครื่องนับออกไปสอบเทียบก็จะกลายเป็นประเด็นด้วย สำหรับระบบบริหารวันครบกำหนด โปรดดูระบบบริหารจัดการการสอบเทียบเครื่องมือวัดเพื่อป้องกันเครื่องมือหมดอายุการสอบเทียบประกอบด้วย
วิธีเลือกและติดตั้งเซนเซอร์ความดันแตกต่างและเซนเซอร์อุณหภูมิและความชื้น
การตรวจวัดความดันแตกต่างของห้องคลีนรูม: ช่วงวัดและความแม่นยำ
สำหรับทรานสมิตเตอร์ความดันแตกต่าง หากช่วงวัด (range) กว้างเกินไปเมื่อเทียบกับความดันแตกต่างที่ต้องการวัด ความแม่นยำจะไม่เพียงพอ ตัวอย่างสเปกของผลิตภัณฑ์หนึ่งแสดงค่าดังต่อไปนี้
| หัวข้อ | ตัวอย่างสเปก |
|---|---|
| ช่วงวัด | สองทิศทาง ±60 Pa / ±125 Pa ทิศทางเดียว 0–500 Pa |
| ความแม่นยำ | สองทิศทาง 0.4% of span ทิศทางเดียว 1% of span |
| ความเสถียรระยะยาว | ไม่เกิน ±0.25% span/ปี |
| เวลาตอบสนอง | 250 ms (10–90%) |
| เอาต์พุต | 4–20 mA (2 สาย) 0–5 V / 0–10 V (3 สาย) |
หากใช้ช่วงวัด ±60 Pa สแปนจะเท่ากับ 120 Pa ดังนั้น 0.4% of span คือ 120 × 0.004 = 0.48 Pa ถือเป็นค่าความคลาดเคลื่อนที่เล็กพอสำหรับงานตรวจวัดความดันแตกต่างอย่างน้อย 10 Pa ในทางกลับกัน หากใช้ช่วงวัด 0–500 Pa ที่ 1% of span จะได้ 500 × 0.01 = 5 Pa ซึ่งหยาบเกินไปสำหรับการตรวจวัดความดันแตกต่างในระดับประมาณ 10 Pa ในสเปกจึงควรระบุ “ช่วงวัด” และ “ความแม่นยำ” คู่กันเสมอ
ในการติดตั้ง สิ่งสำคัญคือ ตำแหน่งรับความดัน (port) ต้องไม่อยู่ในจุดที่ลมจากการเปิดปิดประตูพัดโดยตรง ระบุให้ชัดในแบบและชื่อแท็กว่าใช้ห้องใดเป็นห้องอ้างอิง และกำหนดเวลาหน่วงของการแจ้งเตือนโดยตั้งอยู่บนสมมติฐานว่าความดันแตกต่างจะเสียไปชั่วคราวเมื่อเปิดปิดประตู
การควบคุมอุณหภูมิและความชื้นห้องคลีนรูม
ช่วงควบคุมอุณหภูมิและความชื้นกำหนดตามข้อกำหนดของผลิตภัณฑ์และกระบวนการ วิธีเลือกเซนเซอร์ ตำแหน่งติดตั้ง และวิธีทำ PoC ได้สรุปไว้อย่างละเอียดในบทความการเลือกระบบตรวจสอบอุณหภูมิและความชื้นและการทำ PoC ในที่นี้จะยกประเด็นที่มักเข้าใจผิดในโรงงานกลุ่มอิเล็กทรอนิกส์มา 1 ประเด็น
บทความอธิบายที่ ESD Association เผยแพร่เมื่อวันที่ 1 สิงหาคม 2024 ระบุว่า โปรแกรมควบคุมไฟฟ้าสถิต (ESD) ตาม ANSI/ESD S20.20 ไม่ขึ้นกับความชื้น เหตุผลคือ แม้ความชื้นจะช่วยลดการเกิดประจุ แต่ไม่ได้ควบคุมการเกิดประจุได้ถึงขั้นที่ลดความเสี่ยงต่อชิ้นส่วนที่ไวต่อไฟฟ้าสถิตลงได้ การทดสอบคุณสมบัติผลิตภัณฑ์ของวัสดุควบคุม ESD โดยปกติจะทำหลังปรับสภาพที่ 12% ± 3% RH และ 23 °C ± 3 °C และใน S20.20-2021 ยังอนุญาตให้ยืนยันคุณสมบัติผลิตภัณฑ์ที่ความชื้นต่ำสุดตลอดปีของสถานที่ได้ด้วย บทความเดียวกันระบุว่า หากใช้วัสดุที่เป็นไปตาม S20.20 การควบคุมความชื้นก็ไม่ใช่สิ่งจำเป็น
กล่าวคือ ช่วงควบคุมความชื้นไม่ควรกำหนดแบบเหมือนกันหมดว่า “เพื่อ ESD” แต่ควรกำหนดจากการดูดความชื้นของผลิตภัณฑ์ ข้อกำหนดของกระบวนการ และสเปกของลูกค้า หากตั้งช่วงที่เข้มงวดโดยไม่มีเหตุผลชัดเจน จะมีแต่การแจ้งเตือนที่เพิ่มขึ้นโดยไม่เชื่อมโยงกับคุณภาพ
การออกแบบระดับเตือน ระดับดำเนินการ และเวลาหน่วง
เหตุผลที่ตั้งระดับไว้ 2 ขั้น
การแจ้งเตือนในการตรวจวัดสภาพแวดล้อมโดยปกติจะออกแบบเป็น 2 ขั้น
- ระดับดำเนินการ (Action level): ค่าที่หากเกินแล้วต้องสอบสวนและดำเนินการแก้ไข ขีดจำกัดของ ISO คลาส ข้อกำหนดของลูกค้า หรือในกลุ่มยาคือ Table 5 ของ Annex 1 จะเป็นค่าสูงสุด
- ระดับเตือน (Alert level): ค่าที่อยู่ก่อนถึงระดับดำเนินการ ใช้แจ้งการเปลี่ยนแปลงจากสภาวะปกติได้เร็ว
ISO 14644-2:2015 มีภาคผนวกเชิงให้ข้อมูลเกี่ยวกับการกำหนดระดับทั้งสองนี้ ส่วน Annex 1 (ข้อ 9.9–9.13) กำหนดให้ขีดจำกัดสูงสุดของระดับดำเนินการคือ Table 5 ให้ตั้งระดับเตือนจากผลการทดสอบรับรองคุณสมบัติ และทบทวนเป็นระยะโดยดูแนวโน้ม สิ่งที่ควรดูในแนวโน้มได้แก่ จำนวนครั้งที่เกินระดับดำเนินการหรือระดับเตือนที่เพิ่มขึ้น การเกินระดับเตือนต่อเนื่องกัน และการเกินแบบครั้งเดียวที่มีสาเหตุร่วมกัน เช่น เกิดขึ้นทุกครั้งหลังการบำรุงรักษาเชิงป้องกัน (PM) เมื่อเกินระดับดำเนินการ ต้องมีการสอบสวนหาสาเหตุราก การประเมินผลกระทบต่อผลิตภัณฑ์ (รวมถึงแบตช์ในช่วงระหว่างการตรวจวัดจนถึงการรายงาน) และการแก้ไขและป้องกัน (CAPA)
สมดุลระหว่างการแจ้งเตือนเกินจำเป็นกับการตรวจไม่พบ
หากตั้งการแจ้งเตือนเข้มงวดเกินไป จะดังทุกครั้งที่เปิดปิดประตูหรือผู้ปฏิบัติงานเคลื่อนไหว จนไม่มีใครสนใจ หากตั้งหลวมเกินไป ก็จะพลาดความผิดปกติที่เกิดขึ้นจริง สิ่งที่ใช้ปรับสมดุลนี้คือเวลาหน่วง (delay)
- ความดันแตกต่างจะเสียไปชั่วคราวเมื่อเปิดปิดประตู จึงให้แจ้งเตือนเฉพาะเมื่อเกิดต่อเนื่องเป็นเวลาระยะหนึ่ง
- สำหรับอนุภาค ให้แยกระหว่างค่าพุ่งสูงครั้งเดียว (spike) กับการเพิ่มขึ้นอย่างต่อเนื่อง
- อย่างไรก็ตาม ยิ่งตั้งเวลาหน่วงนาน การตรวจพบความผิดปกติก็ยิ่งช้า และล็อตที่ได้รับผลกระทบก็ยิ่งมาก
ที่ Annex 1 กำหนดว่า “หากตั้งเวลาหน่วง ต้องประเมินและให้เหตุผลรองรับภายใน CCS” ก็เพราะเวลาหน่วงนี้มีผลต่อคุณภาพ ในโรงงานกลุ่มอิเล็กทรอนิกส์ก็เช่นกัน การบันทึก “เหตุผลว่าทำไมใช้ค่านั้น” ไว้เป็นสิ่งสำคัญ ตัวอย่างเช่น เก็บเหตุผลที่อิงข้อมูลไว้คู่กับค่าที่ตั้ง ในลักษณะว่า “จากบันทึกช่วงเริ่มเดินระบบ ความดันแตกต่างที่ลดลงจากการเปิดปิดประตูกลับคืนภายในระยะเวลาหนึ่ง จึงกำหนดเวลาหน่วงเป็นค่านั้น” ตัวค่าเองเป็นสิ่งที่บริษัทต้องกำหนดจากข้อมูลของตนเอง บทความนี้ไม่ได้เสนอค่าแนะนำ
วิธีกำหนดผู้รับการแจ้งเตือน การยกระดับ (escalation) และการบันทึกการรับทราบ (acknowledge) ได้อธิบายไว้อย่างละเอียดในบทความ RFP และการออกแบบการรับมอบของระบบแจ้งเตือนความผิดปกติของเครื่องจักร Annex 1 (ข้อ 5.2) ก็กำหนดให้นิยามข้อกำหนดของการตรวจวัดอุปกรณ์ไว้ใน URS (ข้อกำหนดความต้องการของผู้ใช้) และยืนยันด้วยการตรวจรับรองคุณสมบัติ ให้รับทราบการแจ้งเตือนและประเมินแนวโน้ม และให้ทบทวนการแจ้งเตือนที่สำคัญทันที
ความถูกต้องสมบูรณ์ของข้อมูล (Data Integrity): Audit Trail การซิงโครไนซ์เวลา และข้อมูลขาดหาย
ข้อมูลจากการตรวจวัดแบบต่อเนื่องจะถูกใช้เป็น “หลักฐาน” ในการตรวจประเมินจากลูกค้าและการสอบสวนความผิดปกติ จะใช้เป็นหลักฐานได้หรือไม่ ขึ้นอยู่กับว่าข้อมูลไม่ถูกแก้ไขโดยมิชอบ เวลาถูกต้อง และหากมีช่วงที่ขาดหายก็รู้ได้ว่าขาดหาย
Audit Trail: 21 CFR Part 11 และ EU GMP Annex 11
21 CFR 11.10(e) ของ FDA สหรัฐฯ กำหนดให้บันทึกอิเล็กทรอนิกส์ที่อยู่ภายใต้การกำกับของ FDA ต้องมี Audit Trail ที่ปลอดภัย สร้างโดยคอมพิวเตอร์ และมีการประทับเวลา ซึ่งบันทึกวันเวลาที่บันทึกอิเล็กทรอนิกส์ถูกสร้าง แก้ไข หรือลบจากการป้อนข้อมูลหรือการทำงานของผู้ปฏิบัติงานไว้อย่างเป็นอิสระ นอกจากนี้ยังกำหนดว่า การแก้ไขบันทึกต้องไม่ทำให้ข้อมูลเดิมมองไม่เห็น ต้องเก็บ Audit Trail ไว้เป็นระยะเวลาเท่ากับหรือนานกว่าบันทึกอิเล็กทรอนิกส์ที่เกี่ยวข้อง และต้องให้หน่วยงานกำกับดูแลทบทวนและทำสำเนาได้
Annex 11 (ระบบคอมพิวเตอร์) ของ EU GMP ฉบับที่ใช้อยู่ปัจจุบันคือฉบับเดือนมกราคม 2011 คณะกรรมาธิการยุโรปและ PIC/S ได้ร่วมกันเปิดรับฟังความคิดเห็นตั้งแต่วันที่ 7 กรกฎาคม ถึง 7 ตุลาคม 2025 ต่อร่างปรับปรุง Chapter 4 (การจัดทำเอกสาร) และ Annex 11 รวมถึงร่าง Annex 22 ฉบับใหม่ว่าด้วย AI บทวิเคราะห์ของ ECA Academy เมื่อวันที่ 30 กรกฎาคม 2025 ระบุว่า ร่างปรับปรุง Annex 11 มีการเพิ่มหัวข้อต่าง ๆ เช่น การแจ้งเตือนและการยืนยันการแจ้งเตือน (log ที่ลบไม่ได้) ความปลอดภัยด้าน IT (firewall, RTO/RPO ของการกู้คืนจากภัยพิบัติ, การติดตั้ง patch, การทดสอบเจาะระบบ) การจัดเก็บข้อมูลถาวร (archive) การทบทวนระบบเป็นระยะ ผู้ให้บริการ IT ภายนอก และ URS อย่างไรก็ตาม ภายในขอบเขตการสำรวจครั้งนี้ ณ เดือนตุลาคม 2026 ยังไม่มีการเผยแพร่ฉบับสุดท้ายของฉบับปรับปรุง และ Annex 22 ก็ยังอยู่ในขั้นร่างเช่นกัน สิ่งที่ถือเป็นข้อกำหนดปัจจุบันคือฉบับปี 2011 และควรมองร่างปรับปรุงในฐานะ “ทิศทางในอนาคต”
แนวทางการจัดการข้อมูลและความถูกต้องสมบูรณ์ของข้อมูล PI 041-1 ของ PIC/S ได้รับการรับรองเมื่อวันที่ 1 มิถุนายน 2021 และมีผลบังคับใช้เมื่อวันที่ 1 กรกฎาคม 2021
เอกสารเหล่านี้เป็นเอกสารของ GMP ยาหรือกฎระเบียบของ FDA แต่การเขียนลงใน RFP ของระบบตรวจวัดว่า “ให้บันทึกการเปลี่ยนค่าที่ตั้ง การรับทราบการแจ้งเตือน และการแก้ไขข้อมูล ว่าใคร เมื่อใด เปลี่ยนจากค่าใดเป็นค่าใด ในรูปแบบที่ลบไม่ได้” ก็ใช้ได้ผลในโรงงานกลุ่มอิเล็กทรอนิกส์เช่นกัน เพราะเมื่อถูกถามในการตรวจประเมินจากลูกค้าว่า “เปลี่ยนค่าตั้งการแจ้งเตือนนี้เมื่อไร” ก็จะตอบได้
การซิงโครไนซ์เวลา: เงื่อนไขพื้นฐานของการเทียบกับล็อต
การเทียบข้อมูลสภาพแวดล้อมกับผลการผลิตของล็อตด้วยเวลา ต้องให้นาฬิกาของเซนเซอร์ PLC เซิร์ฟเวอร์ระบบตรวจวัด และ MES ตรงกัน หากนาฬิกาคลาดเคลื่อน จะระบุไม่ได้อย่างถูกต้องว่าล็อตใดกำลังผลิตอยู่ ณ เวลาที่เกิดความผิดปกติ วิธีเลือกระหว่าง NTP กับ PTP และวิธียืนยันในการทดสอบรับมอบ ได้สรุปไว้ในบทความการซิงโครไนซ์เวลาในโรงงาน
ข้อมูลขาดหาย: อย่าให้ “ไม่มีข้อมูล” กลายเป็น “ไม่มีปัญหา”
ข้อมูลขาดหายย่อมเกิดขึ้นแน่นอน ไม่ว่าจากการสื่อสารขาด เครื่องนับเสีย หรือการถอดเครื่องออกไปสอบเทียบ ปัญหาคือช่วงเวลาที่ข้อมูลขาดหายจะดูเหมือน “ไม่มีอะไรเกิดขึ้น” บนกราฟ ใน RFP ให้กำหนดว่าต้องตรวจจับข้อมูลขาดหายและแจ้งเตือน ต้องเก็บข้อมูลไว้ชั่วคราวที่ฝั่งเกตเวย์แล้วส่งซ้ำหลังการสื่อสารกลับมา และต้องเก็บช่วงเวลาที่ข้อมูลขาดหายไว้เป็นบันทึก รายละเอียดโปรดดูบทความเกณฑ์รับงานสำหรับการป้องกันข้อมูลเซนเซอร์โรงงานสูญหาย
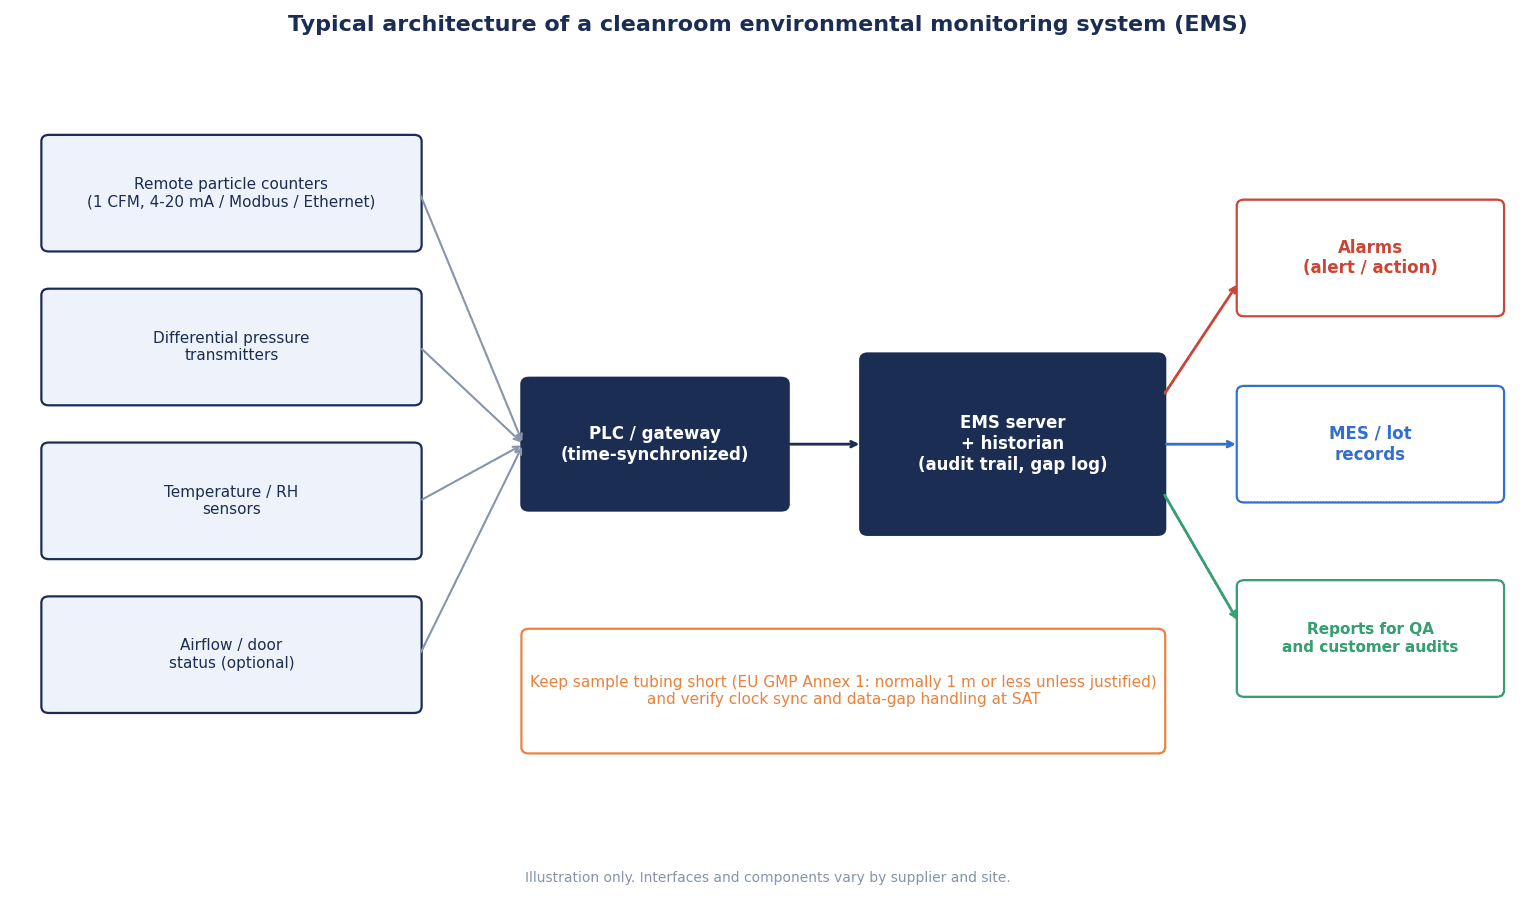
โครงสร้างทั่วไปคือ รวบรวมข้อมูลจากเซนเซอร์และเครื่องนับผ่าน PLC หรือเกตเวย์ ไปยังเซิร์ฟเวอร์ของระบบตรวจวัดสภาพแวดล้อม (EMS) และ Historian แจ้งเตือน แล้วผูกกับบันทึกล็อตใน MES สำหรับวิธีเลือก Historian ที่ทำหน้าที่จัดเก็บและค้นหาข้อมูลระยะยาว โปรดดูบทความการเลือก Historian อุตสาหกรรมและ RFPประกอบ
การผูกข้อมูลกับล็อตและผลการผลิตคือสิ่งที่ตัดสินการคืนทุน
นี่คือแก่นของข้อเสนอในบทความนี้ แม้จะมีข้อมูลต่อเนื่อง แต่หากไม่ได้ผูกกับล็อต เมื่อเกิดความผิดปกติก็จะจำกัดไม่ได้ว่า “ล็อตใดได้รับผลกระทบ” เมื่อจำกัดไม่ได้ สุดท้ายก็ต้องกักล็อตในขอบเขตกว้าง และความสูญเสียก็ไม่ต่างจากยุคที่วัดด้วยมือ
ขั้นตอนการระบุล็อตที่ได้รับผลกระทบจากเวลาที่เกิดความผิดปกติ
ขออธิบายขั้นตอนโดยยกตัวอย่างกรณีความดันแตกต่างลดลง เวลาจะแสดงด้วยสัญลักษณ์
- ตรวจพบ: ที่เวลา T1 ความดันแตกต่างต่ำกว่าระดับเตือน และเมื่อพ้นเวลาหน่วงที่เวลา T2 จึงเกิดการแจ้งเตือน ระบบบันทึกไว้ว่า “ความผิดปกติเริ่มตั้งแต่ T1”
- ยืนยันการกลับคืน: ที่เวลา T3 ความดันแตกต่างกลับคืน ระบุช่วงเวลาที่ผิดปกติได้ว่าตั้งแต่ T1 ถึง T3
- ดึงล็อต: จากผลการผลิตใน MES ดึงล็อตของกระบวนการที่ผลิตภัณฑ์สัมผัสอากาศอยู่ในห้องนั้นระหว่าง T1 ถึง T3 สมมติว่าเป็นล็อต A B และ C
- ประเมินผลกระทบ: ดูข้อมูลอนุภาคและอุณหภูมิและความชื้นในช่วงเดียวกันซ้อนกัน หากรายการอื่นไม่เปลี่ยนแปลง ผลกระทบน่าจะจำกัด หากอนุภาคเพิ่มขึ้นด้วย ให้ใช้เป็นข้อมูลประกอบการตัดสินว่ามีผลกระทบ
- กักไว้: กักเฉพาะล็อต A B และ C แล้วตรวจซ้ำหรือทำความสะอาดซ้ำตามที่จำเป็น ล็อตก่อน T1 และหลัง T3 ให้ผ่านตามปกติโดยใช้ข้อมูลเป็นหลักฐาน
- บันทึก: รวมช่วงเวลาที่ผิดปกติ ล็อตที่ได้รับผลกระทบ เหตุผลในการตัดสิน และการดำเนินการไว้ในบันทึกเดียว แล้วเชื่อมต่อไปยัง CAPA
ในกรณีวัดด้วยมือ ไม่รู้ว่าความผิดปกติเริ่มขึ้นตรงไหนระหว่างการวัดครั้งก่อนกับครั้งนี้ จึงต้องสงสัยทุกล็อตในช่วงนั้น หากมีการตรวจวัดแบบต่อเนื่องและผูกกับล็อต จะจำกัดขอบเขตที่ต้องสงสัยไว้เฉพาะช่วงเวลาที่ผิดปกติได้ การที่ Annex 1 กำหนดให้การประเมินผลกระทบเมื่อเกินระดับดำเนินการครอบคลุม “แบตช์ในช่วงระหว่างการตรวจวัดจนถึงการรายงาน” ก็เป็นแนวคิดเดียวกันนี้
ข้อมูลที่จำเป็นสำหรับการผูก
| ข้อมูล | ดึงจากที่ใด | คีย์สำหรับการผูก |
|---|---|---|
| ข้อมูลสภาพแวดล้อม (อนุภาค ความดันแตกต่าง อุณหภูมิและความชื้น) | EMS และ Historian | เวลา และรหัสห้อง (พื้นที่) |
| การเกิด การรับทราบ และการกลับคืนของการแจ้งเตือน | EMS | เวลา และแท็กจุดวัด |
| ผลการผลิต (เริ่ม สิ้นสุด เครื่องจักร) | MES และ log ของเครื่องจักร | เวลา หมายเลขล็อต และรหัสห้อง |
| สถานะการสัมผัสอากาศของผลิตภัณฑ์ (เปิดบรรจุภัณฑ์ ระหว่างขนย้าย ฯลฯ) | นิยามกระบวนการ | รหัสกระบวนการ |
ประเด็นสำคัญคือใช้รหัสห้อง (พื้นที่) ร่วมกันระหว่าง EMS และ MES หากแท็กจุดวัดใน EMS เป็น “CR2-DP-03” แต่กระบวนการใน MES เป็น “ห้องคลีนรูม 2 สายการประกอบ” โดยจัดการแยกชื่อกัน การเทียบข้อมูลก็จะต้องใช้คน วิธีสร้างระบบที่ดึงบันทึกออกมาได้ทันทีในการตรวจประเมินจากลูกค้า ได้กล่าวไว้ในบทความ Traceability สำหรับการตรวจประเมินจากลูกค้าด้วย
การประมาณต้นทุนด้วยแบบจำลอง (ตัวเลขสมมติ)
ในส่วนนี้จะประมาณต้นทุนด้วยแบบจำลอง เพื่อตรวจสอบว่าการลงทุนในการตรวจวัดแบบต่อเนื่องคืนทุนได้ด้วยอะไร จำนวนเงิน จำนวนครั้ง และชั่วโมงทั้งหมดต่อไปนี้เป็นตัวเลขสมมติที่ตั้งขึ้นเพื่อบทความนี้ ในการตัดสินใจจริง โปรดแทนด้วยจำนวนครั้งของความผิดปกติ ความสูญเสียต่อครั้ง และชั่วโมงงานวัดของบริษัทเอง
สมมติฐานของแบบจำลอง
- โรงงานชิ้นส่วนอิเล็กทรอนิกส์ญี่ปุ่นในไทย 1 แห่ง มีห้องคลีนรูม ISO 7–8 ประมาณ 1,000 m² (คลาสและพื้นที่เป็นค่าสมมติเพื่ออธิบายสมมติฐาน ไม่ได้ใช้คำนวณจำนวนจุดวัด)
- สกุลเงินบาท (THB) ค่าแรง 350 THB/ชั่วโมง (สมมติ)
- “เหตุการณ์ความผิดปกติ” คือเหตุการณ์ที่พบความผิดปกติของสภาพแวดล้อมภายหลัง และต้องกักล็อต ทำความสะอาดซ้ำ หรือตรวจซ้ำ ความสูญเสียต่อครั้ง 350,000 THB (สมมติ)
สถานะปัจจุบัน (วัดด้วยเครื่องพกพาและเครื่องบันทึกข้อมูลแบบแยกเดี่ยว)
| รายการ | การคำนวณ | ยอดต่อปี (THB) |
|---|---|---|
| ชั่วโมงงานวัดด้วยมือ | วันละ 2 ชั่วโมง × 365 วัน = 730 ชั่วโมง, 730 × 350 | 255,500 |
| การจัดระเบียบบันทึกเพื่อการตรวจประเมินและการรายงาน | เดือนละ 20 ชั่วโมง × 12 = 240 ชั่วโมง, 240 × 350 | 84,000 |
| เหตุการณ์ความผิดปกติ | ปีละ 6 ครั้ง × 350,000 | 2,100,000 |
| รวม | 255,500 + 84,000 + 2,100,000 | 2,439,500 |
หลังติดตั้ง (ระบบตรวจวัดแบบต่อเนื่อง)
| รายการ | การคำนวณ | ยอดต่อปี (THB) |
|---|---|---|
| ชั่วโมงงานวัดด้วยมือ (การตรวจเฉพาะจุด และการวัดเพื่อจำแนกคลาสเป็นระยะด้วยเครื่องพกพา) | 180 ชั่วโมง × 350 | 63,000 |
| การจัดระเบียบบันทึก | เดือนละ 4 ชั่วโมง × 12 = 48 ชั่วโมง, 48 × 350 | 16,800 |
| เหตุการณ์ความผิดปกติ | ปีละ 2 ครั้ง × 350,000 | 700,000 |
| ค่าสอบเทียบ บำรุงรักษา และบำรุงรักษาซอฟต์แวร์ | สมมติ | 300,000 |
| รวม | 63,000 + 16,800 + 700,000 + 300,000 | 1,079,800 |
ชั่วโมงงาน การจัดระเบียบบันทึก ความสูญเสียจากความผิดปกติ และค่าบำรุงรักษา เป็นรายการแยกกัน ไม่ได้นับค่าใช้จ่ายเดียวกันซ้ำสองครั้ง
ผลสุทธิต่อปีและระยะเวลาคืนทุน
- ผลสุทธิต่อปี: 2,439,500 − 1,079,800 = 1,359,700 THB/ปี
- ค่าใช้จ่ายเริ่มต้น (สมมติ): 3,200,000 THB
- ระยะเวลาคืนทุน: 3,200,000 ÷ 1,359,700 ≈ 2.4 ปี
เมื่อแยกองค์ประกอบของผลสุทธิ จะเห็นโครงสร้างได้ชัดเจน
| องค์ประกอบของผล | การคำนวณ | ยอดต่อปี (THB) |
|---|---|---|
| การลดชั่วโมงงานวัดด้วยมือ | 255,500 − 63,000 | 192,500 |
| การลดงานจัดระเบียบบันทึก | 84,000 − 16,800 | 67,200 |
| การลดเหตุการณ์ความผิดปกติ (6 ครั้ง → 2 ครั้ง) | 2,100,000 − 700,000 | 1,400,000 |
| ค่าสอบเทียบ บำรุงรักษา และบำรุงรักษาซอฟต์แวร์ที่เพิ่มขึ้น | — | −300,000 |
| ผลสุทธิ | 192,500 + 67,200 + 1,400,000 − 300,000 | 1,359,700 |
การลดชั่วโมงงานและการลดงานจัดระเบียบบันทึกรวมกันได้ 192,500 + 67,200 = 259,700 THB ผลสุทธิส่วนใหญ่จึงมาจากการลดเหตุการณ์ความผิดปกติ
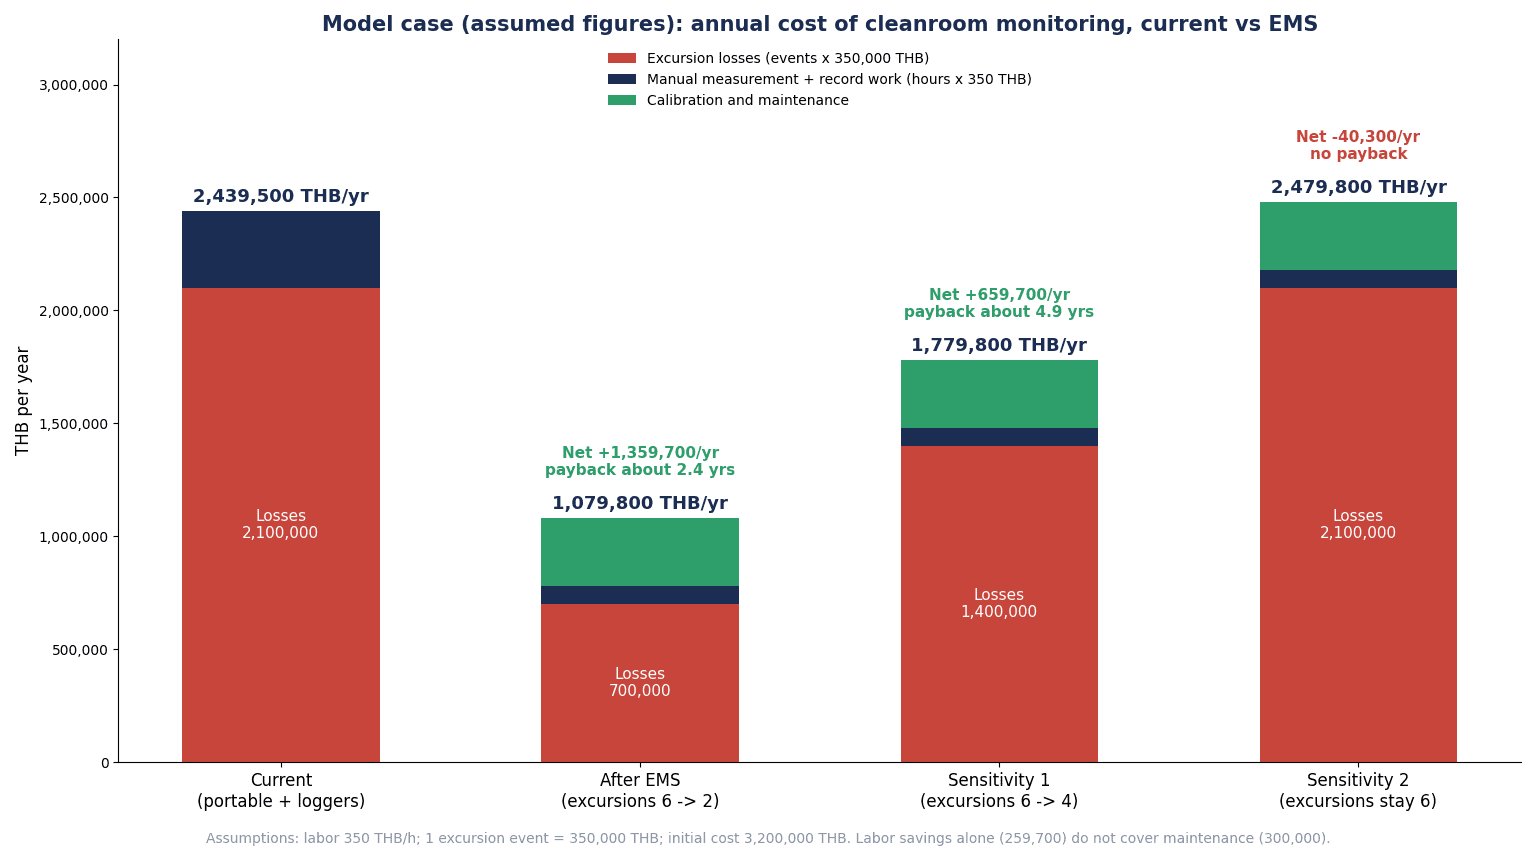
ความไว 1: กรณีเหตุการณ์ความผิดปกติลดจาก 6 ครั้งเหลือเพียง 4 ครั้ง
- หลังติดตั้ง: 63,000 + 16,800 + 1,400,000 (4 ครั้ง × 350,000) + 300,000 = 1,779,800 THB/ปี
- ผลสุทธิ: 2,439,500 − 1,779,800 = 659,700 THB/ปี
- ระยะเวลาคืนทุน: 3,200,000 ÷ 659,700 ≈ 4.9 ปี
ความไว 2: กรณีเหตุการณ์ความผิดปกติไม่ลดลง (ลดได้เพียงชั่วโมงงาน)
- หลังติดตั้ง: 63,000 + 16,800 + 2,100,000 + 300,000 = 2,479,800 THB/ปี
- ผลสุทธิ: 2,439,500 − 2,479,800 = −40,300 THB/ปี
- การลดชั่วโมงงานและการลดงานจัดระเบียบบันทึก 259,700 THB ต่ำกว่าค่าสอบเทียบ บำรุงรักษา และบำรุงรักษาซอฟต์แวร์ 300,000 THB ดังนั้น ในกรณีนี้การลงทุนจะไม่คืนทุน
| กรณี | เหตุการณ์ความผิดปกติ | ยอดต่อปีหลังติดตั้ง (THB) | ผลสุทธิ (THB/ปี) | ระยะเวลาคืนทุน |
|---|---|---|---|---|
| กรณีฐาน | 6 ครั้ง → 2 ครั้ง | 1,079,800 | 1,359,700 | ประมาณ 2.4 ปี |
| ความไว 1 | 6 ครั้ง → 4 ครั้ง | 1,779,800 | 659,700 | ประมาณ 4.9 ปี |
| ความไว 2 | 6 ครั้ง → 6 ครั้ง | 2,479,800 | −40,300 | ไม่คืนทุน |
วิธีอ่านผลการประมาณ
สิ่งที่การประมาณนี้แสดงคือ สิ่งที่ตัดสินการคืนทุนไม่ใช่การลดชั่วโมงงาน แต่เป็นการตรวจพบความผิดปกติได้เร็วและการกักล็อตไว้ได้ หากเพียงติดเซนเซอร์แล้วดูกราฟ โดยจำนวนครั้งของความผิดปกติและความสูญเสียต่อครั้งไม่เปลี่ยน ค่าสอบเทียบและค่าบำรุงรักษาจะสูงกว่าการลดชั่วโมงงาน และอาจขาดทุนทุกปี ในทางกลับกัน หากการออกแบบการแจ้งเตือนและการผูกกับล็อตทำให้กักความผิดปกติได้เร็วและในขอบเขตเล็ก ระยะเวลาคืนทุนก็จะสั้นลง ก่อนตัดสินใจลงทุน ขอแนะนำให้สำรวจจำนวนครั้งและความสูญเสียของความผิดปกติด้านสภาพแวดล้อมที่เคยทำให้ต้องกักล็อตในอดีตของบริษัทไว้ก่อน
สิ่งที่ไม่ได้รวมในการประมาณนี้
- ข้อบกพร่องที่ถูกชี้ในการตรวจประเมินจากลูกค้า และผลกระทบต่อการค้าขาย
- ค่าใช้จ่ายและผลที่เกี่ยวกับการปฏิบัติตามกฎระเบียบ
- ผลจากการเพิ่มประสิทธิภาพด้านพลังงาน (ระบบปรับอากาศ HVAC)
- ค่าจำแนกคลาสซ้ำที่จำเป็นเมื่อขยายห้องคลีนรูม
หัวข้อที่ควรตรวจสอบใน RFP
เมื่อขอข้อเสนอจากผู้ขาย ให้เขียนว่าต้องตอบสนองอะไร ไม่ใช่เขียนรุ่นของอุปกรณ์ โปรดใช้ 12 หัวข้อต่อไปนี้เป็นแนวทาง
| No. | หัวข้อ | ตัวอย่างเนื้อหาที่เขียนใน RFP |
|---|---|---|
| 1 | รายการจุดวัดและเหตุผลรองรับ | จุดวัด รายการวัด และความถี่ของแต่ละห้อง แนบผลการประเมินความเสี่ยง และกำหนดขั้นตอนการเพิ่มหรือเปลี่ยนจุดวัดด้วย |
| 2 | สเปกด้านอนุภาค | ช่องขนาดอนุภาค (เช่น 0.5 µm และ 5 µm) อัตราการไหลของตัวอย่าง แบบระยะไกลหรือแบบแมนิโฟลด์ |
| 3 | ท่อ | แสดงความยาว เส้นผ่านศูนย์กลางภายใน จำนวนจุดโค้ง และรัศมีความโค้งของท่อในแบบ หากเกิน 1 m ให้แสดงผลการประเมิน |
| 4 | เซนเซอร์ความดันแตกต่าง | ช่วงวัดและความแม่นยำเมื่อเทียบกับความดันแตกต่างที่ตรวจวัด ห้องที่เป็นฝั่งอ้างอิง และตำแหน่ง port |
| 5 | เซนเซอร์อุณหภูมิและความชื้น | ความแม่นยำเมื่อเทียบกับช่วงควบคุม ตำแหน่งติดตั้ง และวิธีสอบเทียบ |
| 6 | การสอบเทียบ | ใบรับรองการสอบเทียบตาม ISO 21501-4 สำหรับเครื่องนับอนุภาค และการจัดการเครื่องสำรองระหว่างสอบเทียบ |
| 7 | การแจ้งเตือน | 2 ขั้นคือระดับเตือนและระดับดำเนินการ เวลาหน่วง ผู้รับแจ้งและการยกระดับ และบันทึกการรับทราบ |
| 8 | Audit Trail | บันทึกการเปลี่ยนค่าที่ตั้ง การรับทราบการแจ้งเตือน และการแก้ไขข้อมูล ว่าใคร เมื่อใด เปลี่ยนอะไร ในรูปแบบที่ลบไม่ได้ |
| 9 | การซิงโครไนซ์เวลา | วิธีซิงโครไนซ์เวลาของอุปกรณ์ทั้งหมด ค่าคลาดเคลื่อนที่ยอมรับได้ และการตรวจวัดค่าคลาดเคลื่อน |
| 10 | ข้อมูลขาดหาย | การตรวจจับและแจ้งเตือนข้อมูลขาดหาย การเก็บชั่วคราวและส่งซ้ำ และการบันทึกช่วงเวลาที่ข้อมูลขาดหาย |
| 11 | การผูกกับล็อต | การใช้รหัสห้องร่วมกัน วิธีเชื่อมต่อกับ MES และรายงานที่ดึงล็อตที่ได้รับผลกระทบจากช่วงเวลาที่ผิดปกติ |
| 12 | การทดสอบและเอกสาร | ขั้นตอนและเกณฑ์ผ่านของ FAT/SAT และในกรณีกลุ่มยา ชุดเอกสารการตรวจรับรองคุณสมบัติ |
ควรตรวจสอบความสัมพันธ์กับอุปกรณ์และระบบเดิมด้วย การระบุให้ชัดตั้งแต่ขั้น RFP ว่าจะเชื่อมต่อเกจความดันแตกต่างหรือเครื่องบันทึกอุณหภูมิและความชื้นเดิม หรือจะเปลี่ยนใหม่ และจะเชื่อมต่อกับ MES หรือ Historian ด้วยวิธีใด จะทำให้เปรียบเทียบข้อเสนอได้ง่ายขึ้น
แนวทางการทำ FAT/SAT และการตรวจรับรองคุณสมบัติ
FAT: ยืนยันฟังก์ชันที่โรงงานผู้ผลิต
FAT (การทดสอบก่อนส่งมอบจากโรงงานผู้ผลิต) คือการทดสอบเพื่อยืนยันฟังก์ชันของซอฟต์แวร์และระบบ ณ โรงงานหรือสภาพแวดล้อมทดสอบของผู้ขาย
| หัวข้อที่ตรวจสอบ | ตัวอย่างสิ่งที่ยืนยัน |
|---|---|
| การเก็บข้อมูล | ป้อนสัญญาณจำลองแล้วค่าที่แสดงกับค่าที่บันทึกตรงกันหรือไม่ |
| การแจ้งเตือน | ระดับ 2 ขั้นและเวลาหน่วงทำงานตามสเปกหรือไม่ และมีบันทึกการรับทราบและการกลับคืนหรือไม่ |
| Audit Trail | การเปลี่ยนค่าที่ตั้งและการแก้ไขข้อมูลถูกบันทึกพร้อมผู้เปลี่ยน วันเวลา และค่าก่อนและหลังเปลี่ยน และลบไม่ได้หรือไม่ |
| สิทธิ์การใช้งาน | ผู้ใช้ที่ไม่มีสิทธิ์เปลี่ยนค่าที่ตั้งไม่ได้หรือไม่ |
| ข้อมูลขาดหาย | เมื่อตัดการสื่อสาร มีการแจ้งเตือนข้อมูลขาดหาย และข้อมูลถูกส่งซ้ำหลังกลับคืนหรือไม่ |
| รายงาน | ระบุช่วงเวลาและห้อง แล้วส่งออกข้อมูลสภาพแวดล้อมและประวัติการแจ้งเตือนได้หรือไม่ |
SAT: ยืนยันการติดตั้งและการสื่อสาร ณ สถานที่จริง
SAT (การทดสอบรับมอบ ณ สถานที่ติดตั้ง) คือการทดสอบเพื่อยืนยันในสภาพที่ติดตั้งในห้องคลีนรูมจริงแล้ว
| หัวข้อที่ตรวจสอบ | ตัวอย่างสิ่งที่ยืนยัน |
|---|---|
| จุดวัด | ตำแหน่งและชื่อแท็กของจุดวัดตรงกับแผนและแบบหรือไม่ |
| ท่อ | ความยาวและจุดโค้งของท่อเป็นไปตามแบบหรือไม่ |
| ค่าของเซนเซอร์ | เมื่อเทียบกับเครื่องมืออ้างอิงที่สอบเทียบแล้ว ค่าความดันแตกต่างหรืออุณหภูมิและความชื้นอยู่ในช่วงที่ยอมรับได้หรือไม่ |
| การสื่อสาร | ข้อมูลจากทุกจุดวัดมาถึงโดยไม่ขาดตอนหรือไม่ |
| เวลา | เวลาของอุปกรณ์แต่ละตัวตรงกับเซิร์ฟเวอร์และ MES หรือไม่ |
| ข้อมูลขาดหาย | ตัดการสื่อสารในเครือข่าย ณ สถานที่จริง แล้วยืนยันการตรวจจับข้อมูลขาดหายและการส่งซ้ำอีกครั้ง |
| การผูกกับล็อต | ระบุช่วงเวลาผิดปกติจำลอง แล้วดึงล็อตที่เกี่ยวข้องได้ถูกต้องหรือไม่ |
IQ/OQ/PQ ในกรณีกลุ่มยา
ในโรงงานที่เกี่ยวข้องกับยาหรืออุปกรณ์การแพทย์ นอกเหนือจาก FAT/SAT แล้ว โดยทั่วไปจะจัดทำเอกสารตามกรอบ IQ (การตรวจรับรองการติดตั้ง) OQ (การตรวจรับรองการทำงาน) และ PQ (การตรวจรับรองสมรรถนะ) ดังที่กล่าวไว้ข้างต้น PIC/S ได้ให้เอกสารข้อแนะนำว่าด้วยการตรวจรับรองคุณสมบัติและการตรวจสอบความถูกต้อง PI 006-4 มีผลบังคับใช้เมื่อวันที่ 1 ตุลาคม 2026 โดยใช้แทน PI 006-3 ฉบับเดิม ผลของ FAT/SAT จะใช้เป็นหลักฐานการตรวจรับรองคุณสมบัติได้ถึงระดับใด และต้องใช้เอกสารใดบ้าง โปรดยืนยันกับฝ่ายประกันคุณภาพ หน่วยงานกำกับดูแล และลูกค้า
คำถามที่พบบ่อย
การตรวจวัดสภาพแวดล้อมห้องคลีนรูมคืออะไร
คือระบบที่วัดและบันทึกอนุภาคในอากาศ ความดันแตกต่าง อุณหภูมิและความชื้น ความเร็วลม และอื่น ๆ อย่างต่อเนื่อง เพื่อแสดงว่าความสะอาดของห้องคลีนรูมยังคงอยู่ในสภาพเดียวกับตอนจำแนกคลาสในแต่ละวัน ISO 14644-2:2015 กำหนดให้จัดทำ ดำเนินการ และคงไว้ซึ่งแผนการตรวจวัด โดยอิงการประเมินความเสี่ยงตามวัตถุประสงค์การใช้งาน
ต้องใช้เครื่องนับอนุภาคกี่เครื่อง
มาตรฐานไม่ได้กำหนดจำนวนเครื่องไว้แบบเหมือนกันทุกแห่ง จำนวนจุดในการจำแนกคลาสกำหนดจากพื้นที่ตาม Table A.1 ของ ISO 14644-1:2015 แต่จำนวนจุดของการตรวจวัดแบบต่อเนื่องกำหนดจากการประเมินความเสี่ยง อาจพิจารณาใช้แบบผสม เช่น ติดตั้งแบบระยะไกลถาวรที่จุดสำคัญ อย่างตำแหน่งที่ผลิตภัณฑ์สัมผัสอากาศหรือตำแหน่งที่เคยเกิดความผิดปกติ และใช้แบบแมนิโฟลด์วนวัดจุดจำนวนมากที่มีความสำคัญต่ำ สำหรับจุดที่จัดการอนุภาคตั้งแต่ 5 µm ขึ้นไป โปรดระวังความยาวท่อ
ความดันแตกต่างของห้องคลีนรูมต้องมีเท่าไร
ในการผลิตยาปราศจากเชื้อ EU GMP Annex 1 (ปี 2022) กำหนดไว้ว่าระหว่างห้องที่อยู่ติดกันซึ่งมี Grade ต่างกันต้องมีอย่างน้อย 10 Pa (ค่าแนวทาง) ค่านี้ใช้กับ Grade A–D ของการผลิตยาปราศจากเชื้อ และไม่ใช่ข้อบังคับของโรงงานชิ้นส่วนอิเล็กทรอนิกส์ ในโรงงานกลุ่มอิเล็กทรอนิกส์ ความดันแตกต่างที่จำเป็นกำหนดตามข้อกำหนดของลูกค้าหรือเกณฑ์ภายในบริษัท ไม่ว่ากรณีใด โปรดยืนยันกับฝ่ายประกันคุณภาพและลูกค้า
แผนการตรวจวัดตาม ISO 14644-2 คืออะไร
คือเอกสารที่กำหนดรายการวัด จุดวัด ความถี่ ระดับเตือนและระดับดำเนินการ และการรับมือเมื่อเกิดความผิดปกติ โดยอิงการประเมินความเสี่ยง หลักการของการจำแนกคลาสซ้ำคือปีละ 1 ครั้ง และขยายช่วงเวลาให้ห่างออกไปได้ตามการประเมินความเสี่ยง และพิจารณาการทดสอบสนับสนุน เช่น ความดันแตกต่าง ความเร็วลมและปริมาณลม อุณหภูมิและความชื้น ไว้ในแผนด้วย
ค่าใช้จ่ายของการตรวจวัดแบบต่อเนื่องเท่าไร
แตกต่างกันมากตามจำนวนจุดวัด โครงสร้างของเครื่องนับอนุภาค และขอบเขตการเชื่อมต่อกับระบบเดิม ในการประมาณด้วยค่าสมมติของบทความนี้ ใช้ค่าใช้จ่ายเริ่มต้น 3,200,000 THB และค่าสอบเทียบ บำรุงรักษา และบำรุงรักษาซอฟต์แวร์ 300,000 THB/ปี แต่เป็นเพียงตัวเลขเพื่อการอธิบายเท่านั้น เมื่อพิจารณาค่าใช้จ่าย โปรดดูไม่เฉพาะการลดชั่วโมงงาน แต่ดูด้วยว่าจำนวนครั้งของเหตุการณ์ความผิดปกติและความสูญเสียต่อครั้งลดลงได้เท่าไร การลดชั่วโมงงานเพียงอย่างเดียวอาจไม่คืนทุน
นำเกจความดันแตกต่างหรือเครื่องบันทึกข้อมูลเดิมมาใช้ต่อได้หรือไม่
เกจความดันแตกต่างหรือเซนเซอร์ที่มีเอาต์พุต เช่น 4–20 mA อาจนำเข้าผ่านเกตเวย์หรือ PLC ได้ในบางกรณี อย่างไรก็ตาม ต้องตรวจสอบว่าช่วงวัดและความแม่นยำเหมาะกับความดันแตกต่างที่ต้องการตรวจวัดหรือไม่ มีบันทึกการสอบเทียบหรือไม่ และซิงโครไนซ์เวลาได้หรือไม่ เกจความดันแตกต่างแบบอ่านด้วยสายตาที่ไม่มีเอาต์พุต หรือเครื่องบันทึกข้อมูลที่ทำได้เพียงบันทึกแบบแยกเดี่ยว ไม่เหมาะกับการตรวจวัดแบบต่อเนื่องและการแจ้งเตือน
FAT/SAT ตรวจสอบอะไรบ้าง
ใน FAT ตรวจสอบการเก็บข้อมูล ระดับการแจ้งเตือน 2 ขั้นและเวลาหน่วง Audit Trail สิทธิ์การใช้งาน การทำงานเมื่อข้อมูลขาดหาย และการส่งออกรายงาน ใน SAT ตรวจสอบว่าจุดวัดและท่อเป็นไปตามแบบหรือไม่ ค่าของเซนเซอร์ตรงกับเครื่องมืออ้างอิงหรือไม่ และการสื่อสาร เวลา การส่งซ้ำเมื่อข้อมูลขาดหาย และการดึงล็อต ทำงานได้ถูกต้อง ณ สถานที่จริงหรือไม่ เกณฑ์ผ่านควรกำหนดไว้ตั้งแต่ขั้น RFP
สรุป
- หากมองการติดตั้งระบบตรวจวัดสภาพแวดล้อมห้องคลีนรูมเป็นเพียงระบบติดเซนเซอร์แล้วดูกราฟ จะไม่คืนทุน สิ่งที่ตัดสินการคืนทุนคือการออกแบบที่ตรวจพบความผิดปกติได้ระหว่างที่กระบวนการยังดำเนินอยู่ แล้วระบุล็อตที่ได้รับผลกระทบด้วยเวลาและกักไว้ได้
- ISO 14644-1:2015 เป็นมาตรฐานด้าน “การจำแนกคลาส” ส่วน ISO 14644-2:2015 เป็นมาตรฐานด้าน “การตรวจวัด” แผนการตรวจวัดเป็นสิ่งที่บริษัทกำหนดเองโดยอิงการประเมินความเสี่ยง และหลักการของการจำแนกคลาสซ้ำคือปีละ 1 ครั้ง ซึ่งขยายช่วงเวลาให้ห่างออกไปได้ตามการประเมินความเสี่ยง
- ตัวเลขของ EU GMP Annex 1 (ปี 2022 มีผลใช้ตั้งแต่วันที่ 25 สิงหาคม 2023) ใช้กับ Grade A–D ของการผลิตยาปราศจากเชื้อ สำหรับโรงงานกลุ่มอิเล็กทรอนิกส์ให้ใช้เป็นข้อมูลอ้างอิงของแนวปฏิบัติที่เข้มงวดที่สุด โดยแสดงไว้ว่าความดันแตกต่างอย่างน้อย 10 Pa (ค่าแนวทาง) การบันทึกต่อเนื่องของความดันแตกต่างที่สำคัญ การเตือนทันที และการให้เหตุผลรองรับเวลาหน่วง
- ท่อของเครื่องนับอนุภาคทำให้อัตราการผ่านของอนุภาคตั้งแต่ 5 µm ลดลงมาก ควรระบุความยาว จุดโค้ง และเส้นผ่านศูนย์กลางภายในไว้ในสเปก และยืนยันใน SAT
- Audit Trail การซิงโครไนซ์เวลา และการจัดการข้อมูลขาดหาย เป็นเงื่อนไขพื้นฐานในการใช้ข้อมูลเป็นหลักฐาน EU GMP Annex 11 ฉบับปี 2011 เป็นฉบับที่ใช้อยู่ปัจจุบัน และร่างปรับปรุงที่เปิดรับฟังความคิดเห็นในปี 2025 ยังไม่มีการเผยแพร่ฉบับสุดท้ายภายในขอบเขตการสำรวจ ณ เดือนตุลาคม 2026
- ในการประมาณด้วยค่าสมมติ หากเหตุการณ์ความผิดปกติลดจาก 6 ครั้งเหลือ 2 ครั้ง จะคืนทุนในประมาณ 2.4 ปี แต่หากความผิดปกติไม่ลดลงและลดได้เพียงชั่วโมงงาน จะไม่คืนทุน
- การเขียนเหตุผลรองรับจุดวัด การออกแบบการแจ้งเตือน ความสมบูรณ์ของข้อมูล และการผูกกับล็อต ลงใน RFP และเกณฑ์ผ่านของ FAT/SAT คือทางลัดที่ทำให้การลงทุนนำไปสู่การคืนทุน
TOMAS TECH ให้การสนับสนุนการออกแบบและติดตั้งระบบที่เชื่อมต่อเซนเซอร์สำหรับการตรวจวัดสภาพแวดล้อม PLC Historian และ MES สำหรับห้องคลีนรูมของโรงงานในไทย ท่านสามารถปรึกษาได้ตั้งแต่ขั้นก่อนเลือกอุปกรณ์ เช่น ขั้นทบทวนจุดวัดเดิม หรือขั้นจัดระเบียบหัวข้อและเกณฑ์ผ่านของ RFP ติดต่อเราได้ที่แบบฟอร์มติดต่อนี้
ข้อมูลอ้างอิง
- European Commission: EU GMP Annex 1 Manufacture of Sterile Medicinal Products (22 สิงหาคม 2022)
- European Commission: EudraLex Volume 4
- PIC/S: การมีผลบังคับใช้ของ Annex 1 ฉบับปรับปรุง (PE 009-17) (สิงหาคม 2023)
- PIC/S: รายชื่อหน่วยงานสมาชิก
- PIC/S: การปรับปรุง Recommendations on Qualification and Validation PI 006-4 (เผยแพร่ 30 กรกฎาคม 2026 มีผลบังคับใช้ 1 ตุลาคม 2026)
- PIC/S: รายการข่าว
- PIC/S: การเปิดรับฟังความคิดเห็นร่วมต่อ Chapter 4 Annex 11 และ Annex 22 (7 กรกฎาคม 2025)
- PIC/S: การรับรองและการมีผลบังคับใช้ของ PI 041-1 (2021)
- PIC/S: รายการเอกสารเผยแพร่
- ECA Academy: Annex 11 Draft First Analysis (30 กรกฎาคม 2025)
- Cornell LII: 21 CFR 11.10 Controls for closed systems
- cleanroom.net: ความเข้มข้นสูงสุดแยกตามคลาสของ ISO 14644-1
- cleanroom.net: พื้นที่และจำนวนจุดสุ่มตัวอย่างขั้นต่ำ
- PharmOut: คำอธิบายการปรับปรุง ISO 14644-1:2015
- PharmOut: คำอธิบายการปรับปรุง ISO 14644-2:2015
- reinraum.de: ประเด็นที่เปลี่ยนแปลงใน ISO 14644-1/2/3 (13 ตุลาคม 2016)
- Beckman Coulter: Application note เกี่ยวกับการจำแนกคลาสห้องคลีนรูมขนาดเล็ก
- Beckman Coulter: ผลของความยาวท่อต่อการสุ่มตัวอย่างอนุภาคในอากาศ
- Particle Measuring Systems: ข้อกำหนดการสอบเทียบตาม ISO 21501-4
- Particle Measuring Systems: คำอธิบาย ISO/TR 14644-21
- Bioprocess Online: คำอธิบาย ISO 14644-21:2023 (11 กันยายน 2023)
- Pharmaceutical Online: ตัวอย่างสเปกของเครื่องนับอนุภาคแบบระยะไกลที่ติดตั้งถาวร
- ตัวอย่างเอกสารข้อมูลทรานสมิตเตอร์ความดันแตกต่าง (B211082EN-K)
- ESD Association: โปรแกรมควบคุม ESD จำเป็นต้องควบคุมความชื้นหรือไม่ (1 สิงหาคม 2024)
- TechNode Global: ยุทธศาสตร์เซมิคอนดักเตอร์แห่งชาติของไทย (25 กันยายน 2026)
- The Nation: ไทยในฐานะฐานการผลิต PCB (23 กุมภาพันธ์ 2026)
- The Nation: คำขอรับการส่งเสริมการลงทุนจาก BOI ของนักลงทุนญี่ปุ่นในปี 2025 (2 กุมภาพันธ์ 2026)
- Automotive World: การเปิดโรงงานกระบวนการหลังของ Infineon ในไทย (ตุลาคม 2026)
- Global Banking and Finance Review: ขนาดของโรงงาน Infineon ในไทย


